Este texto não substitui o publicado no Diário Oficial da União

Gabinete do Ministro
Portaria GM/ms Nº 11.685, DE 2 DE julho DE 2026
Altera a Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017, para redefinir o conjunto de regulamentos técnicos da área de sangue e de procedimentos hemoterápicos, no âmbito do Sistema Nacional de Sangue, Componentes e Derivados - SINASAN.
O MINISTRO DE ESTADO DA SAÚDE, no uso da atribuição que lhe confere o art. 87, parágrafo único, da Constituição, resolve:
Art. 1º A Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017, passa a vigorar com as seguintes alterações:
"CAPÍTULO II
DOS REGULAMENTOS TÉCNICOS PARA EXECUÇÃO DAS ATIVIDADES HEMOTERÁPICAS PELOS SERVIÇOS DE HEMATOLOGIA E HEMOTERAPIA NO ÂMBITO DO SISTEMA NACIONAL DE SANGUE, COMPONENTES E DERIVADOS" (NR)
"Art. 43. Fica estabelecido o regulamento técnico de procedimentos hemoterápicos, no âmbito do Sistema Nacional de Sangue, Componentes e Derivados - SINASAN, na forma do Anexo IV-B a esta Portaria, para dispor sobre os procedimentos operacionais relacionados ao sangue, componentes e hemoderivados, para os serviços de hemoterapia e demais estabelecimentos." (NR)
"Art. 43-B. Os critérios para realização dos testes de ácidos nucléicos, a habilitação dos serviços de hemoterapia para a realização do procedimento de testes de ácido nucleicos - NAT em amostra de sangue na triagem e para os procedimentos para utilização do Gerenciador Sistema Multicêntrico do NAT pelos serviços de hemoterapia estão definidos na forma do Anexo IV-C a esta Portaria." (NR)
"Art. 43-C. O programa de avaliação externa da qualidade em sorologia, imuno-hematologia e controle de qualidade de hemocomponentes deve observar o disposto no Anexo IV-D a esta Portaria." (NR)
"Seção I
Dos regulamentos para organização e funcionamento dos serviços de hemoterapia no âmbito do Sistema Nacional de Sangue, Componentes e Derivados" (NR)
"Art. 44-A. O ressarcimento de custos operacionais de sangue e hemocomponentes ao SUS, quando houver fornecimento aos usuários da saúde suplementar e às instituições privadas de saúde, deve observar o disposto no Anexo IV-E a esta Portaria." (NR)
Art. 2º A Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017, passa a vigorar acrescida dos seguintes anexos:
I - Anexo IV-B, na forma do Anexo I a esta Portaria;
II - Anexo 1 do Anexo IV-B na forma do Anexo II a esta Portaria;
III - Anexo 2 do Anexo IV-B na forma do Anexo III a esta Portaria;
IV - Anexo 3 do Anexo IV-B na forma do Anexo IV a esta Portaria;
V - Anexo 4 do Anexo IV-B na forma do Anexo V a esta Portaria;
VI - Anexo 5 do Anexo IV-B na forma do Anexo VI a esta Portaria;
VII - Anexo 6 do Anexo IV-B na forma do Anexo VII a esta Portaria;
VIII - Anexo 7 do Anexo IV-B na forma do Anexo VIII a esta Portaria;
IX - Anexo 8 do Anexo IV-B na forma do Anexo IX a esta Portaria;
X - Anexo 9 do Anexo IV-B na forma do Anexo X a esta Portaria;
XI - Anexo 10 do Anexo IV-B na forma do Anexo XI a esta Portaria;
XII - Anexo IV-C, na forma do Anexo XII a esta Portaria;
XIII - Anexo IV-D, na forma do Anexo XIII a esta Portaria;
XIV - Anexo IV-E, na forma do Anexo XIV a esta Portaria;
XV - Anexo 1 do Anexo IV-E, na forma do Anexo XV a esta Portaria; e
XVI - Anexo 2 do Anexo IV-E, na forma do Anexo XVI a esta Portaria.
Art. 3º Ficam revogados:
I -- os arts. 45 a 47 da Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017; e
II - os Anexos IV, V, VI e VII da Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017.
Art. 4º Esta Portaria entra em vigor noventa dias contados a partir da data de sua publicação.
ALEXANDRE ROCHA SANTOS PADILHA
ANEXO I
DO REGULAMENTO TÉCNICO DE PROCEDIMENTOS HEMOTERÁPICOS
(Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
TÍTULO I
DAS DISPOSIÇÕES GERAIS
Art. 1º Fica instituído o conjunto de regulamentos técnicos de área de sangue e de procedimentos hemoterápicos, no âmbito do Sistema Nacional de Sangue, componentes e Derivados - SINASAN.
Art. 2º O regulamento técnico de que trata este Anexo tem o objetivo de regulamentar a atividade hemoterápica no País, de acordo com os princípios e diretrizes da Política Nacional de Sangue, Componentes e Hemoderivados, no que se refere à captação, proteção ao doador e ao receptor, coleta, processamento, caracterização, estocagem, distribuição e transfusão do sangue, de seus componentes e derivados, originados do sangue humano venoso e arterial, para diagnóstico, prevenção e tratamento de doenças.
§ 1º O regulamento técnico e respectivos anexos são de observância obrigatória, dos órgãos e entidades, públicas e privadas, que executem atividades hemoterápicas no território nacional, no âmbito do SINASAN.
§ 2º A manutenção da cadeia produtiva do sangue de seus componentes e derivados depende dos valores voluntários e altruístas da sociedade para o ato da doação, devendo o candidato à doação de sangue ser atendido sob os princípios da universalidade, integralidade e equidade.
§ 3º Os serviços de hemoterapia promoverão a atenção e acolhimento aos candidatos à doação voluntária de sangue e componentes, realizando a triagem clínica pré-doação com vistas à segurança transfusional do doador e do receptor, com isenção de manifestações, preconceito e discriminação por orientação sexual, identidade de gênero, hábitos de vida, atividade profissional, condição socioeconômica, cor ou etnia, dentre outras formas de discriminação, sem que haja prejuízo à segurança do receptor.
Art. 3º A execução das ações de vigilância sanitária, controle de qualidade e vigilância epidemiológica no território nacional fica a cargo dos órgãos de apoio do SINASAN de que trata o art. 9º da Lei nº 10.205, de 21 de março de 2001, aos quais cabem a definição e o estabelecimento da forma de realização dessas ações por meio de regulamentos próprios.
Art. 4º Além do cumprimento do regulamento técnico constante neste Anexo, os órgãos e entidades que executam atividades hemoterápicas observarão os requisitos sanitários para funcionamento de serviços de hemoterapia definidos pela Agência Nacional de Vigilância Sanitária - Anvisa.
Art. 5º Para os fins deste Anexo, considera-se:
I - captação de doadores: conjunto de estratégias utilizadas para mobilizar, sensibilizar, incentivar e educar as pessoas para que a doação de sangue seja parte dos seus hábitos e valores, como ato relevante de solidariedade humana e compromisso social;
II - Comitê Transfusional: é uma instância multiprofissional de governança hospitalar, de caráter consultivo e deliberativo, vinculada às instituições de saúde, que promove o uso seguro, apropriado e eficaz de sangue e hemoderivados por meio do monitoramento do uso, revisão de eventos adversos e implementação de melhores práticas. Suas atribuições incluem a análise de indicadores transfusionais, revisão de protocolos, promoção do uso racional de hemocomponentes, investigação de reações adversas e garantia da segurança transfusional, em conformidade com a legislação vigente e as diretrizes do Ministério da Saúde e da Anvisa;
III - doação voluntária altruísta: doação realizada por uma pessoa que doa sangue ou componentes por vontade própria e sem remuneração ou ganhos secundários, quer seja em dinheiro ou vantagens, podendo ser doação espontânea ou mobilizada pelo serviço de hemoterapia;
IV - doação espontânea: doação feita de forma espontânea, com o objetivo de manter os estoques adequados de sangue, com ou sem mobilização realizada pelo serviço de hemoterapia;
V - doação de reposição: doação realizada por uma pessoa que doa sangue ou componentes, após um processo de conscientização e educação, quando a doação é solicitada por um familiar ou membro da comunidade, não estando vinculada à realização da prestação de qualquer serviço por parte das unidades de saúde e respeitando o voluntariado e solidariedade do doador;
VI - doação autóloga: doação realizada por uma pessoa que doa sangue ou componentes para seu uso exclusivo;
VII - doador apto: doador cujos dados pessoais, condições clínicas, laboratoriais e epidemiológicas se encontram em conformidade com os critérios de aceitação vigentes para doação de sangue;
VIII - doador inapto definitivo: doador que nunca poderá doar sangue para outra pessoa, podendo, em alguns casos, realizar doação autóloga;
IX - doador inapto temporário: doador que se encontra impedido de doar sangue para outra pessoa por determinado período de tempo, podendo, em alguns casos, realizar doação autóloga;
X - doação de primeira vez: doação obtida de um indivíduo que nunca doou sangue ou componentes e a realiza pela primeira vez;
XI - doação de repetição: doação obtida de um indivíduo que doou sangue ou componentes duas ou mais vezes no período de doze meses que antecederam esta doação;
XII - doador associado com TRALI (lesão pulmonar aguda associada à transfusão): doador cujo componente sanguíneo foi transfundido durante as seis horas precedentes à primeira manifestação clínica de TRALI;
XIII - doador implicado em TRALI: doador no qual são encontrados anticorpos anti-HLA classe I ou II ou anti-HNA ou ambos, sendo que este anticorpo deve ter especificidade para um antígeno presente nos leucócitos do receptor ou deve haver uma reação positiva entre o soro do doador e os leucócitos do receptor (prova cruzada positiva);
XIV - documento oficial com fotografia: diz respeito à Carteira de Identidade, Carteira Nacional de Habilitação, Carteira de Trabalho, Passaporte, Registro Nacional de Estrangeiro, Certificado de Reservista, Carteira Profissional emitida por classe, entre outros, sendo aceitas documentos digitais oficiais e fotocópias autenticadas, desde que as inscrições estejam legíveis e as imagens permitam a identificação do portador;
XV - equipamento crítico: equipamento que pode afetar a qualidade, de maneira significativa, dos produtos ou serviços críticos do serviço de hemoterapia;
XVI - material ou insumo crítico: item de material ou insumo que pode afetar a qualidade de maneira significativa dos produtos ou serviços críticos do serviço de hemoterapia;
XVII - padrão ISBT 128 - padrão global para terminologia, identificação, codificação e rotulagem de produtos para saúde de origem humana, que inclui o sangue e seus componentes, gerido pela International Council for Commonality in Blood Banking Automation, InC - ICCBBA;
XVIII - processo crítico: processo que pode afetar a qualidade de maneira significativa dos produtos ou serviços críticos do serviço de hemoterapia;
XIX - qualificação: etapa do processo de validação que corresponde à ação de verificação para que uma pessoa, equipamento ou material produza os resultados esperados;
XX - qualificação de fornecedores: método de avaliação utilizado para assegurar que os materiais, equipamentos, insumos ou serviços obtidos de determinado fornecedor atendem a requisitos especificados pelo serviço de hemoterapia;
XXI - remessa de insumo ou reagente: cada entrega do insumo ou reagente recebida pelo serviço de hemoterapia, podendo ser composta por um ou mais lotes de um mesmo produto;
XXII - retrovigilância: parte da hemovigilância que trata da investigação retrospectiva relacionada à rastreabilidade das bolsas de doações anteriores de um doador que apresentou viragem de um marcador, soroconversão ou relacionada a um receptor de sangue que veio a apresentar marcador positivo para uma doença transmissível. Termo também aplicável em casos de detecção de positividade em análises microbiológicas de componentes sanguíneos e investigação de quadros infecciosos bacterianos em receptores, sem manifestação imediata, mas potencialmente imputados à transfusão;
XXIII - sistema ou circuito aberto: sistema que não permite a preparação e separação de componentes sanguíneos sem a exposição de seu conteúdo ao ar ou a elementos externos;
XXIV - sistema ou circuito fechado: sistema que permite a preparação e separação de componentes sanguíneos sem a exposição de seu conteúdo ao ar ou a elementos externos;
XXV - solução aditiva: solução adicionada a componentes celulares para manutenção de suas propriedades durante o armazenamento;
XXVI - swirling (redemoinho): visualização a olho nu da reflexão da luz de forma heterogênea pelas plaquetas em sua forma discoide (funcionais) obtida quando o concentrado de plaquetas é movimentado contra a luz;
XXVII - teste de proficiência: avaliação externa estruturada a partir dos métodos de laboratório que verifica a adequação de processos, procedimentos, equipamentos, fornecedores, reagentes e pessoas;
XXVIII - testes de detecção de ácidos nucleicos - NAT: testes baseados na amplificação de ácidos nucleicos com a finalidade de detecção do material genético do agente infeccioso;
XXIX - tubo piloto: tubo com amostra de sangue de doadores, coletado no momento da doação, com identificação única rastreável e que será utilizado para realização dos exames de qualificação no sangue do doador, não havendo aliquotagem ou transferência para outros tubos ou frascos; e
§ 1º Podem ser consideradas estratégias de mobilização de que trata o inciso I telefonemas, cartas, mensagens eletrônicas enviadas baseadas em cadastros, campanhas realizadas nas mídias sociais e aplicativos.
§ 2º As versões digitais dos documentos oficiais com fotografia conforme dispõe o inciso XIV do caput, como o E-título e a Carteira Nacional de Habilitação em meio eletrônico (CNH-e), podem ser aceitos como documento oficial no momento do cadastro para a doação de sangue, conforme regulamentação definida pela legislação relacionada.
§ 3º É obrigatório, no momento do primeiro cadastro no serviço, que o doador apresente um documento oficial que tenha a informação do número do Cadastro de Pessoas Física - CPF.
TÍTULO II
DO REGULAMENTO TÉCNICO DE PROCEDIMENTOS HEMOTERÁPICOS
CAPÍTULO I
DO SANGUE E SEUS COMPONENTES
Seção I
Das Disposições preliminares
Art. 6º A transfusão de sangue e seus componentes deve ser utilizada criteriosamente na medicina, uma vez que toda transfusão pode trazer, em si, risco ao receptor, imediato ou tardio, devendo ser indicada de forma ponderada.
Parágrafo único. A indicação de transfusão de sangue poderá ser objeto de análise e aprovação ou contraindicação pela equipe médica do serviço de hemoterapia.
Art. 7º Nas cirurgias eletivas deverão ser consideradas ações que reduzam a necessidade de componentes sanguíneos alogênicos, como correção da anemia no pré-operatório, métodos que diminuam o sangramento e que promovam a recuperação do sangue perdido no intraoperatório ou a realização de transfusão autóloga.
Parágrafo único. O serviço de saúde que realiza cirurgias eletivas ou de urgência deverá elaborar um padrão racional de reserva cirúrgica de hemocomponentes que determine o quantitativo por tipo de cirurgia de acordo com suas características e consumo histórico, mantendo o acompanhamento regular dessas solicitações e consumo.
Art. 8º A responsabilidade técnica pelo serviço de hemoterapia ficará a cargo de um médico especialista em hematologia e hemoterapia ou qualificado por órgão competente devidamente reconhecido para este fim pelo Coordenador do Sistema Estadual de Sangue, Componentes e Derivados.
Parágrafo único. Cabe ao médico responsável técnico a responsabilidade final por todas as atividades médicas e técnicas que incluam o cumprimento das normas técnicas e a determinação da adequação das indicações da transfusão de sangue e de componentes.
Art. 9º As atividades técnicas realizadas no serviço de hemoterapia que não estejam especificamente consideradas por este Anexo serão aprovadas pelo responsável técnico da instituição de assistência à saúde.
Art. 10. Nos serviços de hemoterapia de maior complexidade, a exemplo dos hemocentros, a responsabilidade administrativa será de profissional qualificado.
Parágrafo único. O profissional qualificado de que trata o caput possuirá, formação de nível superior em qualquer área de conhecimento e, preferencialmente, experiência em administração ou gestão de serviços de saúde.
Art. 11. As instituições de assistência à saúde que realizem intervenções cirúrgicas de grande porte, atendimentos de urgência e emergência ou que efetuem mais de sessenta transfusões por mês devem contar com, pelo menos, uma Agência Transfusional.
§ 1º As instituições de assistência à saúde que não atendem aos critérios estabelecidos no caput, deverão buscar alternativas para garantir o suporte hemoterápico necessário e minimizar riscos.
§ 2º As instituições de assistência à saúde que realizam procedimentos obstétricos devem adotar a mesma medida de que trata o §1º.
§ 3º Toda instituição de assistência à saúde que possa, potencialmente, utilizar sangue e componentes sanguíneos terá convênio, contrato, termo de compromisso ou instrumento congênere formalizado com um serviço de hemoterapia de referência para assistência hemoterápica, conforme descrito no art. 281, sem prejuízo de outras normas aplicáveis.
Art. 12. Os serviços de saúde que realizem procedimentos transfusionais e possuam serviço de hemoterapia devem constituir comitê transfusional do qual faça parte pelo menos um representante do serviço de hemoterapia.
§ 1º O serviço de saúde que realize transfusão mas não possua serviço de hemoterapia deverá participar das atividades do comitê transfusional relacionado ao serviço de hemoterapia que o assiste ou constituir o seu próprio comitê.
§ 2º É competência do Comitê Transfusional o monitoramento da prática hemoterápica na instituição de assistência à saúde, visando o uso racional do sangue, a atividade educacional continuada em hemoterapia, a hemovigilância e a elaboração de protocolos de atendimento da rotina hemoterápica.
§ 3º Os serviços de hemoterapia e os estabelecimentos de saúde que possuam Agências Transfusionais constituirão seus próprios Comitês Transfusionais.
§ 4º A constituição do Comitê Transfusional será compatível com as atividades desenvolvidas no serviço de saúde e adequar-se-á às necessidades e complexidades de cada serviço de hemoterapia.
Art. 13. O serviço de hemoterapia colaborará com as atividades dos Comitês Transfusionais das instituições de assistência à saúde para as quais forneça componentes sanguíneos para atividade transfusional, de elaboração e implementação de protocolos para controlar as indicações, o uso e o descarte dos componentes sanguíneos, quando solicitado, conforme protocolos elaborados pelos Comitês Transfusionais das instituições e evidências científicas disponíveis.
Art. 14. O serviço de hemoterapia possuirá equipe multiprofissional, constituída por profissional técnico e administrativo, suficiente e competente, sob a supervisão do responsável técnico e administrativo.
Parágrafo único. A equipe multiprofissional de que trata o caput adequar-se-á às necessidades e complexidades de cada serviço de hemoterapia.
Art. 15. Os supervisores técnicos das áreas do serviço de hemoterapia possuirão registro profissional no respectivo conselho de classe, sendo requisito para o exercício de suas respectivas profissões.
Art. 16. O serviço de hemoterapia possuirá ambiente e equipamentos adequados para que as diferentes atividades possam ser realizadas segundo as boas práticas de produção e manipulação.
Art. 17. O serviço de hemoterapia implementará programas destinados a minimizar os riscos para a saúde e garantir a segurança transfusional dos receptores, dos doadores e de seus funcionários.
Art. 18. Cada serviço de hemoterapia manterá um conjunto de procedimentos operacionais, técnicos e administrativos para cada área técnica e administrativa.
§ 1º Os procedimentos operacionais serão elaborados pelas áreas técnicas e administrativas pertinentes, incluindo as medidas de biossegurança.
§ 2º Os procedimentos operacionais deverão ser aprovados pelos responsáveis técnicos dos setores relacionados e pelo responsável técnico do serviço de hemoterapia ou conforme determinado pelo programa de garantia de qualidade de cada instituição de saúde, em conformidade com o manual da qualidade válido da própria instituição.
§ 3º Os procedimentos operacionais de que trata o caput serão disponibilizados a todos os funcionários do respectivo serviço de hemoterapia.
§ 4º O cumprimento das disposições contidas nos procedimentos operacionais de que trata o caput é obrigatório a todo o pessoal atuante no serviço de hemoterapia.
§ 5º Os procedimentos operacionais de que trata o caput serão avaliados, no mínimo, a cada dois anos quanto à adequação e à atualização, quando apropriado.
§ 6º A introdução de novas técnicas no serviço de hemoterapia será precedida de avaliação e validação dos procedimentos para assegurar os critérios de qualidade e segurança transfusional, aprovadas pelo Responsável Técnico do Serviço.
Art. 19. Os responsáveis, técnicos e administrativos, com apoio da direção do serviço de hemoterapia, assegurarão que todas as normas e procedimentos sejam apropriadamente divulgados e executados.
Parágrafo único. Deverá ser garantido o aprovisionamento no serviço de hemoterapia de todos os insumos necessários para a realização das suas atividades.
Art. 20. Os materiais e substâncias que entram diretamente em contato com o sangue ou componentes a serem transfundidos em humanos serão estéreis, apirogênicos e descartáveis.
Parágrafo único. Os materiais, equipamentos, substâncias e insumos industrializados, como bolsas, equipos de transfusão, seringas, filtros, conjuntos de aférese, agulhas, anticoagulantes, dentre outros, utilizados para a coleta, preservação, processamento, armazenamento e transfusão do sangue e seus componentes, assim como os reagentes usados para a triagem de infecções transmissíveis pelo sangue e para os testes imuno-hematológicos, devem satisfazer às normas vigentes e estarem registrados ou autorizados para uso pela autoridade sanitária competente.
Art. 21. O serviço de hemoterapia estabelecerá Controle Interno de Qualidade - CIQ laboratorial e participará de programa de Controle Externo de Qualidade - CEQ realizado por provedor de ensaio de proficiência.
Art. 22. A participação em programas de CEQ tem como finalidade a verificação da proficiência dos exames imuno-hematológicos, sorológicos, detecção de ácidos nucleicos e testes de controle de qualidade da produção de sangue e componentes.
§ 1º Os resultados discrepantes do esperado terão suas causas analisadas, e, quando cabíveis, serão implementadas medidas corretivas.
§ 2º As testagens das amostras dos painéis de controle externo serão realizadas nas mesmas condições e com os mesmos procedimentos adotados na rotina, atendidas as orientações do fornecedor.
Art. 23. Os registros obrigatórios definidos por esta norma serão guardados pela instituição de saúde por um período mínimo de vinte anos.
§ 1º Os registros e documentos referentes às atividades desenvolvidas pelo serviço de hemoterapia deverão possibilitar a identificação do técnico responsável pela execução da atividade.
§ 2º O serviço de hemoterapia deverá informar à autoridade sanitária competente qualquer ocorrência de investigação decorrente de casos de soroconversão.
§ 3º Os dados de produção dos serviços de hemoterapia referentes às atividades hemoterápicas serão disponibilizados pelos respectivos serviços de hemoterapia, ao Ministério da Saúde, aos órgãos de controle e aos órgãos e entidades públicas de vigilância sanitária, na forma definida por esses órgãos e entidades.
Art. 24. Compete ao Ministério da Saúde autorizar a destinação do excedente de sangue, componentes e derivados do uso transfusional produzidos pelos serviços de hemoterapia, com a finalidade de uso industrial para produção de medicamentos, reagentes de diagnóstico, painéis laboratoriais e outros fins.
Parágrafo único. O envio de sangue, componentes e derivados por serviço de hemoterapia para uso como insumo em pesquisa, deverá ser notificado ao Ministério da Saúde, mediante a informação da quantidade de bolsas, instituição de destino e finalidade, desde que o respectivo projeto possua aprovação de comitê de ética em pesquisa, nos termos da Lei nº 14.874, de 28 de maio de 2024.
Art. 25. O fornecimento de sangue, componentes e derivados previstas no art. 24 deverá ocorrer mediante autorização prévia do Ministério da Saúde, solicitada anualmente pelo serviço de hemoterapia fornecedor.
§ 1º O serviço de hemoterapia fornecedor e a instituição recebedora de hemocomponentes deverão firmar contrato ou acordo de doação, que estabeleça as responsabilidades das partes, a estimativa anual de fornecimento e a vedação expressa à comercialização do material.
§ 2º O serviço de hemoterapia que fornecer hemocomponentes deverá:
I - apresentar relatório periódico com dados dos fornecimentos realizados ao gestor estadual da Rede de Serviços de Hemoterapia e à Coordenação Geral de Sangue e Hemoderivados do Departamento de Atenção Especializada e Temática da Secretaria de Atenção Especializada em Saúde do Ministério da Saúde; e
II - para a renovação da autorização anual de fornecimento de hemocomponentes, realizar nova solicitação, não havendo prorrogação automática de vigência.
§ 3º O fornecimento de sangue, componentes e derivados excedentes do uso transfusional para fins industriais e para laboratórios de produção de reagentes de diagnóstico, painéis laboratoriais e outros insumos hemoterápicos deverá ser precedido de consulta ao gestor da respectiva Rede de Serviços de Hemoterapia do Estado ou do Distrito Federal, a quem caberá manifestar-se sobre a necessidade de redistribuição do excedente à rede assistencial do Sistema Único de Saúde (SUS) e anuir com a remessa dos produtos.
§ 4º Para o fornecimento de plasma excedente do uso hemoterápico para indústria produtora de medicamentos hemoderivados, os serviços de hemoterapia deverão observar o Anexo IV-A desta Portaria, observando:
I - a transferência do plasma excedente não confere ao serviço fornecedor direito adquirido, expectativa de retorno ou prerrogativa de recebimento direto dos medicamentos produzidos; e
II - a produção de medicamentos hemoderivados decorrente do plasma fornecido será destinada integral e exclusivamente ao Ministério da Saúde.
§ 5º Para o fornecimento de componentes não viáveis para fins transfusionais para uso em pesquisa, é necessário notificação ao Ministério da Saúde, desde que o projeto correspondente tenha aprovação de comissão de ética em pesquisa, nos termos da Lei nº 14.874, de 28 de maio de 2024.
§ 6º A coleta de hemocomponentes pelo método de aférese para obtenção de matéria- prima para fins industriais, somente poderá ser realizada por serviços de hemoterapia públicos, mediante autorização do Ministério da Saúde.
§ 7º Os fornecimentos de hemocomponentes deverão ser registrados pelos serviços de hemoterapia fornecedores, para fins de eventuais procedimentos de vigilância sanitária, bem como de auditorias realizadas pelo SUS.
§ 8º A autorização prévia do Ministério da Saúde, de que trata o caput deste artigo, poderá ser suspensa na hipótese de descumprimento das normas deste regulamento técnico, ou diante de situações de contingência e de emergência em saúde pública.
Art. 26. Em caso de envio do plasma excedente do uso terapêutico para fracionamento no exterior, a indústria produtora deverá obter autorização, junto ao Ministério da Saúde, devendo atender às condições estabelecidas no Anexo IV-A a esta Portaria.
Parágrafo único. É vedada a doação ou exportação de sangue, componentes e hemoderivados, salvo nas condições excepcionais previstas no art. 14, § 1º, da Lei nº 10.205, de 21 de março de 2001.
Seção II
Da Captação de Doadores de Sangue
Art. 27. A garantia da manutenção adequada e contínua dos estoques de sangue é responsabilidade permanente dos serviços de hemoterapia e de saúde, que devem adotar estratégias efetivas de captação de doadores, observando rigorosamente os princípios éticos aplicáveis à doação de sangue.
Art. 28. O serviço de hemoterapia deve manter programas de conscientização e sensibilização da população para responsabilidade social na doação de sangue, incluindo ações de comunicação e marketing.
Art. 29. As ações de captação devem estimular a doação espontânea e habitual.
§ 1º É vedada a utilização da estratégia de doação de reposição com obrigatoriedade de apresentação de doadores para reposição de estoque utilizado pelo receptor, em qualquer situação, não sendo permitido o constrangimento de amigos e familiares, sanções relacionadas à não apresentação de doadores e nem a recusa à prestação de qualquer serviço médico.
§ 2º É vedada, em qualquer situação, a doação de reposição vinculada à obrigatoriedade de apresentação de doadores para recompor o estoque utilizado pelo receptor, sendo proibidos o constrangimento de amigos e familiares, sanções relacionadas à não apresentação de doadores ou a recusa à prestação de qualquer serviço ou procedimento médico.
§ 3º É vedada a utilização da doação de sangue como aplicação de pena alternativa.
Art. 30. A captação de doadores, por meio da integração com a toda equipe do serviço de hemoterapia, deve promover a atenção ao doador visando sua participação na manutenção dos estoques de sangue, seja como doador ou como multiplicador.
Art. 31. O serviço de hemoterapia deve disponibilizar recursos humanos e materiais para o desenvolvimento das estratégias de captação e comunicação com a sociedade.
Seção III
Da Triagem Clínica e Doação de Sangue
Art. 32. A doação de sangue deve ser voluntária, anônima e altruísta, não devendo o doador, de forma direta ou indireta, receber qualquer tipo de remuneração ou de benefício em virtude da sua realização.
Parágrafo único. Não descaracterizam a doação voluntária, anônima e altruísta brindes de valor meramente simbólico, lanches e reembolso das despesas diretamente relacionadas ao deslocamento e transporte para a doação de sangue.
Art. 33. O sigilo das informações fornecidas pelo doador antes, durante e após o processo de doação de sangue deve ser integralmente preservado pelo serviço de hemoterapia, observado o disposto na Lei nº 13.709, de 14 de agosto de 2018 - Lei Geral de Proteção de Dados Pessoais - LGPD, na legislação sanitária vigente e demais normas aplicáveis.
§ 1º Os resultados dos testes de triagem laboratorial serão fornecidos mediante solicitação do doador.
§ 2º Os resultados dos testes de triagem laboratorial somente poderão ser entregues ao próprio doador, não sendo permitida a entrega a terceiros, exceto quando houver procuração para essa finalidade específica.
§ 3º O serviço de hemoterapia deverá adotar medidas e procedimentos, que visem desencorajar o uso do ato da doação de sangue como meio alternativo para a realização de testes de triagem de doenças infecciosas, assegurando que os candidatos compreendam os riscos dessa prática para a segurança transfusional.
Art. 34. O candidato à doação de sangue deve assinar termo de consentimento informado no qual declara expressamente:
I - consentir com a doação do seu sangue para utilização em qualquer paciente que dele necessite;
II - consentir com a realização dos testes de laboratório exigidos pela lei e normas técnicas;
III - consentir que o seu nome seja incorporado ao arquivo de doadores, local e nacional;
IV - consentir que em caso de resultados reagentes, positivos ou inconclusivos, nas triagens laboratoriais ou em situações de retrovigilância, seja permitida a sua busca ativa pelo serviço de hemoterapia ou por órgão de vigilância em saúde para repetição de testes de triagem ou realização de testes confirmatórios e de diagnóstico; e
V - autorizar que os componentes sanguíneos produzidos a partir da sua doação, quando não utilizados em transfusão, possam ser utilizados em produção de reagentes e hemoderivados ou como insumos para outros procedimentos legalmente autorizados, incluindo pesquisa, cujo uso deve ser precedido de aprovação de projeto em Comitê de Ética em Pesquisa.
§ 1º Previamente à assinatura do termo de consentimento, devem ser prestadas informações ao candidato à doação, com linguagem compreensível, sobre as características do processo de doação, o destino do sangue doado, os riscos associados à doação, os testes que serão realizados em seu sangue para detectar infecções, a possibilidade da ocorrência de resultados falso-reagentes nesses testes de triagem e a eventual necessidade de coleta de novas amostras.
§ 2º Ao candidato à doação deve ser oferecida a oportunidade de fazer as perguntas que julgar necessárias para esclarecer suas dúvidas a respeito do procedimento e negar seu consentimento, se assim lhe aprouver.
§ 3º Deve ser assegurado ao doador o direito à proteção de seus dados pessoais e informações clínicas, vedada a utilização dos dados para fins de pesquisa científica sem o seu consentimento livre, esclarecido e específico, obtido nos termos da legislação vigente, sempre que essa necessidade for estabelecida pelo Comitê de Ética em Pequisa local.
§ 4º O uso de dados e materiais biológicos de doadores de sangue para fins de pesquisa deverá obedecer às diretrizes e normas éticas e de proteção de dados estabelecidas pela legislação vigente.
Art. 35. É obrigatória a disponibilização ao candidato à doação de material informativo sobre as condições básicas para a doação, sobre as infecções transmissíveis pelo sangue e os risco associados ao uso de antirretrovirais, especificamente nas profilaxias pré e pós exposição (PREP e PEP).
Parágrafo único. O material de que trata o caput deve explicitar a importância de suas respostas na triagem clínica e os riscos de provocar reações adversas relacionadas à doação e à transfusão, como transmissão de doenças infecciosas.
Art. 36. Na triagem clínica, o profissional de saúde de nível superior, qualificado e capacitado, atuando sob supervisão médica, avaliará os antecedentes e o estado clínico atual do candidato, observadas as disposições deste Anexo, visando à proteção da saúde do doador e à segurança dos hemocomponentes destinados aos receptores.
§ 1º A avaliação de que trata o caput será realizada mediante entrevista individual, em ambiente que assegure a privacidade e o sigilo das informações prestadas, sendo obrigatória a manutenção e rastreabilidade do respectivo registro.
§ 2º O serviço de hemoterapia poderá disponibilizar ao candidato questionário estruturado prévio à entrevista individual, inclusive por meio digital, cujo preenchimento não dispensa a avaliação presencial por profissional de saúde para o esclarecimento de dúvidas, fornecimento de orientações e conclusão da triagem clínica.
Art. 37. Com a finalidade de proteger os doadores, serão observadas as seguintes medidas e critérios:
I - a frequência anual máxima de doações e o intervalo mínimo entre as doações;
II - as idades mínima e máxima para doação;
III - o peso mínimo;
IV - a aferição do pulso;
V - os níveis de hematócrito ou hemoglobina;
VI - a história clínica e os antecedentes patológicos do doador;
VII - a utilização de medicamentos;
VIII - a hipótese de gestação, lactação e abortamento;
IX - o jejum e a alimentação adequada;
X - o consumo de bebidas alcoólicas;
XI - as ocupações habituais; e
XII - o volume a ser coletado.
Art. 38. A frequência máxima admitida, no intervalo de doze meses, é de quatro doações de sangue total para o homem e de três doações para a mulher, exceto em circunstâncias especiais, que devem ser avaliadas e aprovadas pelo responsável técnico do serviço de hemoterapia.
§ 1º O intervalo mínimo entre doações de sangue total deve ser de dois meses para os homens e de três meses para as mulheres.
§ 2º Em caso de doador autólogo, a frequência e o intervalo entre as doações devem ser programados de acordo com o protocolo aprovado pelo responsável técnico do serviço de hemoterapia.
Art. 39. O doador de sangue ou componentes deverá ter idade entre dezesseis anos completos e sessenta e nove anos, onze meses e vinte e nove dias.
§ 1º Os candidatos à doação de sangue com idade entre dezesseis e dezoito anos incompletos anos devem trazer consentimento formal, por escrito, do seu responsável legal para cada doação que realizar, juntamente com a cópia da identidade da pessoa que assina o documento (a cópia não precisa ser autenticada).
§ 2º O consentimento do responsável legal de que trata o § 1º deve incluir a autorização para o cumprimento das exigências e responsabilidades estabelecidas aos demais doadores, bem como para submeter-se à triagem clínica e realizar e receber os resultados da triagem laboratorial, na forma prevista no art. 33.
§ 3º O limite para a primeira doação será de sessenta anos, onze meses e vinte e nove dias.
§ 4º Em casos de necessidades tecnicamente justificáveis, o candidato à doação de sangue cuja idade seja inferior a dezesseis anos ou superior a sessenta anos, onze meses e vinte e nove dias na primeira doação, será aceito como doador após avaliação pelo médico do serviço de hemoterapia, com avaliação dos riscos, benefícios e apresentação de relatório que justifique a necessidade da doação, registrando-a na ficha do doador.
§ 5º Será permitido aos doadores de repetição com idade superior a setenta anos, a continuidade da doação, após avaliação médica pelo serviço de hemoterapia,
Art. 40. Para ser selecionado para doação, o candidato deve ter, no mínimo, peso de 50 kg (cinquenta quilogramas).
§ 1º Candidatos com peso abaixo de 50 kg (cinquenta quilogramas) poderão ser aceitos para fins de doação após avaliação médica, desde que o volume coletado seja ajustado ao máximo de 8mL/kg para mulheres e 9 mL/kg para homens e o volume do anticoagulante na bolsa de coleta seja proporcional ao volume a ser coletado, respeitadas as demais determinações deste Anexo.
§ 2º Não serão selecionados os candidatos à doação que apresentarem perda de peso inexplicável superior a 10% (dez por cento) da massa corporal nos três meses que antecederem à doação.
Art. 41. Na aferição do pulso do candidato, a pulsação deverá apresentar características normais, ser regular e sua frequência não deve ser menor que cinquenta (exceto para esportistas de alto rendimento, com liberação após avaliação do médico do serviço de hemoterapia) nem maior que cem batimentos por minuto.
Parágrafo único. A aceitação de doadores com pulso irregular ou com frequência fora dos limites estabelecidos no caput dependerá de avaliação médica.
Art. 42. No momento da seleção, será determinada a concentração de hemoglobina - Hb ou de hematócrito - Ht em amostra de sangue do candidato à doação obtida por punção digital, por venopunção ou por método validado que possa vir a substituí-los.
§ 1º As faixas aceitáveis do nível de hemoglobina ou hematócrito são:
I - mulheres: Hb entre 12,5g /dL (doze e meio gramas por decilitro) e 16,5 g/dL (dezesseis e gramas e meia gramas por decilitro) ou Ht entre 38% (trinta e oito por cento) e 50% (cinquenta por cento); e
II - homens: Hb entre 13,0g /dL (treze gramas por decilitro) e 18,5g /dL (dezoito gramas e meia por decilitro) ou Ht entre 39% (trinta e nove por cento) e 54% (cinquenta e quatro por cento).
§ 2º O candidato que apresentar resultados fora dos limites estabelecidos no § 1º deve ser temporariamente impedido de doar e encaminhado para investigação clínica.
Art. 43. Serão avaliados a história clínica e os antecedentes patológicos do candidato à doação segundo as doenças e antecedentes que contraindicam, definitiva ou temporariamente, a doação de sangue constantes dos Anexos 1 e 2 deste Anexo IV-B.
Art. 44. A história clínica recente quanto ao uso de medicamentos pelo candidato à doação deverá ser avaliada criteriosamente pelo profissional responsável pela seleção, de que trata o caput do art. 37, visto que tanto a indicação clínica quanto o próprio tratamento podem motivar a inaptidão do candidato.
§ 1º Cada medicamento será avaliado individualmente e em conjunto e, sempre que possa apresentar alguma correlação com a doação de sangue, deve ser registrado o uso na ficha de triagem.
§ 2º Será observada a lista detalhada de medicamentos que contraindicam a doação ou exijam cuidados especiais, nos termos do Anexo 3 deste Anexo IV-B.
§ 3º A ingestão do ácido acetilsalicílico (aspirina) ou outros anti-inflamatórios não esteroides - AINES que interfiram na função plaquetária, nos três dias anteriores à doação, exclui a preparação de plaquetas para esta doação, mas não implica a inaptidão do candidato.
Art. 45. A gestação é motivo de inaptidão temporária para doação de sangue até doze semanas após o parto ou abortamento.
§ 1º Não serão aceitas como doadoras as mulheres em período de lactação em que o parto tenha ocorrido há menos de doze meses.
§ 2º Em caso de necessidade técnica, a doação da mãe para o recém-nascido poderá ser realizada, desde que haja indicação, por escrito, do hemoterapeuta e do médico obstetra, com apresentação de relatório médico que a justifique.
§ 3º A doação autóloga de gestantes será aceita se contar com a aprovação formal do obstetra responsável e do médico do serviço de hemoterapia.
§ 4º A aprovação de que trata o § 3º será registrada em prontuário do paciente ou documento similar com assinatura dos profissionais envolvidos.
Art. 46. A menstruação não constitui contraindicação para a doação de sangue.
Art. 47. Não será coletado sangue de candidatos que tenham feito refeição copiosa e rica em substâncias gordurosas há menos de três horas da coleta.
Parágrafo único. Os candidatos que se apresentarem em jejum prolongado deverão receber lanche antes da doação.
Art. 48. O alcoolismo crônico, com evidência de comprometimento hepático, é motivo para caracterizar o candidato como doador inapto definitivo.
Art. 49. A ingestão de bebidas alcoólicas contraindica a doação por doze horas após o consumo.
Art. 50. O doador alérgico somente será aceito se estiver assintomático no momento da doação.
§ 1º São doadores inaptos definitivos aqueles que referem enfermidades atópicas graves, como asma crônica grave e antecedente de choque anafilático.
§ 2º Os tratamentos dessensibilizantes contraindicam a doação até setenta e duas horas depois da última aplicação.
Art. 51. Os candidatos à doação que exerçam ocupações, atividades de lazer ou esportes que ofereçam riscos para si ou para outrem somente serão considerados aptos caso possam interromper tais atividades pelo período mínimo de doze horas após a doação.
§ 1º As atividades ocupacionais que oferecem os riscos citados no caput serão avaliadas por profissional responsável pela seleção de doadores.
§ 2º Podem ser consideradas ocupações, atividades de lazer ou esportes de risco como, por exemplo:
I - pilotagem de avião ou helicóptero;
II - condução de veículos de grande porte, como ônibus, caminhões e trens;
III - operação de maquinário de alto risco, como na indústria e construção civil; e
IV - trabalho em andaimes; prática de paraquedismo ou mergulho.
V- Controladores de voo
Art. 52. O volume admitido por doação de sangue total é de 450 mL ± 45 mL (quatrocentos e cinquenta mililitros mais ou menos quarenta e cinco mililitros), acrescidos de até 30 mL (trinta mililitros), para a realização dos exames laboratoriais, não podendo ultrapassar 15% (quinze por cento) da volemia sanguínea.
Art. 53. Com a finalidade de proteger os receptores, serão adotadas, tanto no momento da seleção de candidatos, quanto no momento da doação, a avaliação das seguintes medidas e critérios:
I - aspectos gerais do candidato, que deve ter aspecto saudável e declarar bem-estar geral;
II - temperatura corpórea do candidato, que não deve ser superior a 37º C (trinta e sete graus celsius);
III - condição de imunizações e vacinações do candidato, nos termos do Anexo 4 deste Anexo IV-B;
IV - local da punção venosa em relação à presença de lesões de pele e características que permitam a punção adequada;
V - histórico de transfusões;
VI - histórico de doenças infecciosas;
VII - histórico de enfermidades virais;
VIII - histórico de doenças parasitárias;
IX - histórico de enfermidades bacterianas;
X - situações de risco vivenciadas pelo candidato; e
XI - histórico de cirurgias e procedimentos invasivos.
§ 1º Em relação ao histórico de doenças infecciosas, o candidato à doação não deve apresentar enfermidade infecciosa aguda nem infecções transmissíveis pelo sangue.
§ 2º No caso de infecções e uso de antibióticos, o candidato estará apto à doação duas semanas após o fim do tratamento e desaparecimento dos sintomas.
§ 3º Candidatos à doação que tenham se deslocado ou que sejam procedentes de regiões, nacionais ou internacionais, endêmicas ou com epidemias confirmadas de doenças infecciosas que não sejam prevalentes na região da doação não endêmicas, serão considerados aptos somente após trinta dias, excetuando-se os casos específicos definidos neste Anexo.
§ 4º A hemocromatose não é motivo de inaptidão clínica, desde que não haja comprometimento de órgãos.
Art. 54. Quanto ao histórico de enfermidades virais, é considerado definitivamente inapto para a doação de sangue o indivíduo que:
I - tenha antecedente de hepatite viral após os treze anos de idade, exceto para caso de relato de infecção aguda de hepatite A (infecção pelo HAV) à época do diagnóstico clínico, hipótese em que o doador poderá ser considerado apto; ou
II - tenha antecedente clínico, laboratorial ou história atual de infecção pelos agentes HBV, HCV, HIV ou HTLV.
Art. 55. O candidato com sintoma de gripe ou resfriado associado à temperatura corporal maior ou igual 38º C (trinta e oito graus celsius) é inapto por duas semanas após o desaparecimento dos sintomas.
Parágrafo único. O candidato que relatar resfriado comum, mas não se enquadrar nas condições descritas no caput, poderá ser aceito 3 dias após o desaparecimento dos sintomas.
Art. 56. Os doadores serão questionados sobre situações ou comportamentos que levem a risco acrescido para infecções sexualmente transmissíveis, devendo ser considerados inaptos para doação quem os apresentar.
Parágrafo único. A entrevista do doador deve incluir as seguintes perguntas:
I - perda de peso inexplicada;
II - suores noturnos;
III - aumento de linfonodos com duração superior a trinta dias;
IV - febre inexplicada por mais de dez dias;
V - tosse persistente ou dispneia; e
VI - diarreia persistente.
Art. 57. O candidato à doação de sangue será considerado inapto por trinta dias, em virtude de risco de exposição à malária, nas seguintes situações:
I - febre ou suspeita de malária nos últimos trinta dias;
II - que tenha se deslocado para ou seja procedente de municípios localizados em áreas endêmicas há menos de trinta dias; e
III - que tenha realizado atividades de exposição a regiões de mata, bosque ou floresta há menos de trinta dias.
Art. 58. O período de inaptidão à doação em virtude de diagnóstico de malária, após a comprovação de cura e recuperação, dependerá da espécie do Plasmodium causador da doença:
I - Plasmodium falciparum: doze meses;
II - Plasmodium vivax e Plasmodium ovale: três anos; e
III - Plasmodium malariae: indeterminado (inaptidão definitiva).
Art. 59. O candidato à doação será considerando inapto definitivo quando apresentar antecedente epidemiológico de contato domiciliar com triatomíneo, em área endêmica com risco de transmissão da doença de Chagas, ou com diagnóstico clínico ou laboratorial de doença de Chagas.
Art. 60. Nos casos de candidato à doação com Encefalopatia Espongiforme Humana e suas variantes, causadores da Doença de Creutzfeldt-Jakob - DCJ, será considerado inapto definitivo o candidato que:
I - tenha tido diagnóstico de Encefalopatia Espongiforme Humana ou qualquer outra forma da doença;
II - tenha história familiar da forma genética da Encefalopatia Espongiforme Humana -gDCJ;
III - tenha recebido hormônio pituitário de crescimento de origem humana - hGH;
IV - tenha recebido transfusão de sangue ou componentes no Reino Unido, na República da Irlanda ou França no período de 1980 a 2001; e
V - tenha recebido implante de material biológico à base de dura-máter de origem humana.
Art. 61. Os candidatos à doação portadores de enfermidades bacterianas agudas serão excluídos temporariamente, até a cura definitiva, observado o disposto no Anexo 1 deste Anexo IV-B.
Art. 62. A história atual ou pregressa de uso de drogas ilícitas determina critérios distintos de inaptidão para a doação de sangue.
§ 1º A evidência de uso de qualquer tipo de droga deve ser avaliada pelos profissionais responsáveis pela seleção do doadores.
§ 2º No caso do uso de drogas ilícitas, deve ser realizada a avaliação criteriosa do comportamento individual do candidato e do grau de dependência, com atenção à:
I - exposição a situações de risco acrescido de transmissão de infecções por transfusão; e
II - utilização compartilhada de seringas e agulhas no uso de substâncias injetáveis.
§ 3º Devem ser inspecionados ambos os braços dos candidatos para detectar evidências de uso repetido de drogas parenterais ilícitas, sendo que a presença desses sinais determina a inaptidão definitiva do doador.
§ 4º O uso de drogas injetáveis ilícitas é causa de inaptidão definitiva.
§ 5º O uso de crack ou cocaína por inalação é causa de exclusão da doação por um período de doze meses, contados a partir da data da última utilização.
§ 6º O uso de maconha é causa de exclusão da doação por um período de doze horas, contados a partir da data da última utilização.
§7º O uso de anabolizantes/ hormônios injetáveis, por via intramuscular ou intravenosa, sem prescrição médica, é causa de exclusão da doação por um período de quatro meses, contados a partir da data da última utilização.
§ 8º O uso de hormônios, incluindo anabolizantes injetáveis, por via intramuscular ou intravenosa, com prescrição médica, não determina a inaptidão do doador, porém deve-se avaliar o motivo da indicação da hormonioterapia.
Art. 63. Em situações de risco acrescido vivenciadas pelos candidatos, considerar-se-á inapto definitivo o candidato que apresente qualquer uma das situações abaixo:
I - ter evidência clínica ou laboratorial de infecções transmissíveis por transfusão de sangue;
II - ter sido o único doador de sangue de um paciente que tenha apresentado soroconversão para hepatite B ou C, HIV ou HTLV na ausência de qualquer outra causa provável para a infecção; e
III - ter antecedente de compartilhamento de seringas ou agulhas relacionado ao uso de drogas ilícitas injetáveis.
Art. 64. Considerar-se-á inapto temporário, por doze meses após a cura, o candidato a doador que teve alguma Infecção Sexualmente Transmissível - IST.
Parágrafo único. Nos casos em que se evidenciem infecções repetidas por ISTs e maior risco de reinfecção, o candidato deve ser considerado inapto definitivamente.
Art. 65. O candidato que possuir piercing na cavidade oral ou na região genital fica impedido por tempo indeterminado devido ao risco permanente de infecção, podendo candidatar-se à nova doação quatro meses após a retirada.
Art. 66. Considerar-se-á inapto temporário por quatro meses o candidato:
I - que tenha mantido relação sexual em troca de dinheiro ou de drogas, bem como seus parceiros sexuais;
II - que tenha mantido relação sexual com um ou mais parceiros ocasionais ou desconhecidos, bem como seus respectivos parceiros sexuais;
III - que tenha sido vítima de violência sexual ou seus respectivos parceiros sexuais;
IV - que tenha iniciado uma relação sexual com um novo parceiro, devendo ser considerado o primeiro contato sexual como início do período de inaptidão;
V - que tenha tido relação sexual com pessoa portadora de infecção pelo HIV, hepatite B, hepatite C ou outra infecção de transmissão sexual e sanguínea;
VI - que tenha vivido situação de encarceramento ou de confinamento obrigatório não domiciliar superior a setenta e duas horas, bem como seus parceiros sexuais;
VII - que tenha feito piercing, tatuagem, escarificações, maquiagem definitiva ou outros procedimentos cosméticos invasivos, sem condições de avaliação quanto à segurança do procedimento realizado;
VIII - que seja parceiro sexual de pacientes em programa de terapia renal substitutiva e de pacientes com história de transfusão de sangue ou componentes sanguíneos;
IX - que teve acidente com material biológico e em consequência apresentou contato de mucosa ou pele não íntegra com o referido material biológico;
X - que tenha recebido transfusões de sangue ou hemocomponentes ; e
XI - que tenha feito uso de medicamentos antirretrovirais como Profilaxia Pré-Exposição (PrEP) ou Profilaxia Pós-Exposição (PEP), devendo o respectivo período de inaptidão ser contado a partir da data da última dose, com prazo fixado em 2 (dois) anos na hipótese de uso de PrEP injetável.
XII - que tenha história de compartilhamento de dispositivos para aplicação parentereal de agonistas GLP-1 injetáveis.
Art. 67. Quanto ao histórico de cirurgias e procedimentos invasivos, deve ser observado o disposto no Anexo 2 deste Anexo IV-B.
§ 1º O candidato submetido à cirurgia deve ser considerado inapto por tempo variável de acordo com o porte do procedimento e a evolução clínica.
§ 2º O candidato submetido a procedimento odontológico deve ser considerado inapto por tempo variável de acordo com o procedimento e a evolução clínica.
§ 3º Qualquer procedimento endoscópico leva a uma inaptidão à doação de sangue por um período de quatro meses, contados a partir da data de realização do procedimento.
Art. 68. Os registros dos doadores serão mantidos para garantir a segurança do processo da doação de sangue e a sua rastreabilidade.
§ 1º Para doação de sangue, é obrigatório apresentar documento de identificação com fotografia, emitido por órgão oficial, sendo aceita fotocópia autenticada do documento, desde que as fotos e inscrições estejam legíveis e as imagens permitam a identificação do portador.
§ 2º O candidato à doação deve ter um registro no serviço de hemoterapia, que será, preferencialmente, em arquivo eletrônico;
§ 3º Serão adotadas ações que garantam a confiabilidade, o sigilo e a segurança das informações constantes do registro dos doadores.
§ 4º Constarão do registro dos doadores:
I - nome completo do candidato;
II - nome social;
III - sexo;
IV - data de nascimento;
V - número e órgão expedidor do documento de identificação;
VI - CPF;
VII - nacionalidade e naturalidade;
VIII - filiação;
IX - ocupação habitual;
X - endereço e telefone para contato;
XI - número do registro do candidato no serviço de hemoterapia ou no programa de doação de sangue; e
XII - registro da data de comparecimento.
§ 5º O serviço de hemoterapia, a seu critério, poderá oferecer ao doador a oportunidade de autoexclusão, de forma confidencial, em razão de risco adicional não informado ou deliberadamente omitido durante a triagem.
§ 6º Antes de assinar o termo de consentimento informado, o doador será informado, de forma acessível e detalhada, sobre os cuidados a serem observados durante e após a coleta e orientado sobre as principais reações adversas que possam ser ocasionadas pela doação de sangue.
Art. 69. O candidato deve ser informado sobre os motivos de inaptidão temporária ou definitiva para doação de sangue identificados na triagem clínica.
§ 1º O motivo da inaptidão identificada na triagem clínica será registrado na ficha de triagem.
§ 2º O candidato à doação considerado inapto deve receber esclarecimentos e informações sobre o tempo de inaptidão e a necessidade de avaliação médica.
§ 3º O serviço de hemoterapia deve estimular o candidato inapto a participar das atividades referentes à promoção da doação voluntária de sangue.
Seção IV
Da Coleta de Sangue do Doador
Art. 70. A coleta de sangue será realizada sob a supervisão de médico ou enfermeiro, por meio de uma punção venosa única, em condições assépticas, em bolsas plásticas com sistema fechado e estéril destinadas especificamente para este fim.
Art. 71. A sala da coleta de sangue será limpa, iluminada, ventilada e com temperatura ambiente confortável.
Art. 72. Será garantida a identificação correta e segura do doador durante todo o processo de coleta de sangue.
§ 1º A ficha do doador, a bolsa de sangue e os tubos contendo as amostras de sangue serão adequadamente identificados, de modo que as bolsas e os tubos correspondam efetivamente ao respectivo doador.
§ 2º O nome do doador não constará na etiqueta das bolsas de sangue, com exceção daquelas destinadas à transfusão autóloga.
§ 3º A identificação dos tubos para exames laboratoriais e das bolsas, principal e satélites, será feita por código de barras de acordo com padrão ISBT 128.
§ 4º O serviço de hemoterapia deve estabelecer mecanismos de garantia da vinculação de doador, bolsas e tubos por meio eletrônico ou outro para reduzir o risco de erros.
Art. 73. As bolsas utilizadas na coleta de sangue conterão anticoagulantes nas quantidades prescritas e recomendadas pelos fabricantes das bolsas e em função do volume de sangue a ser coletado.
§ 1º A quantidade de anticoagulante em uma bolsa de coleta é de 60 a 65 mL (sessenta a sessenta e cinco mililitros).
§ 2º Para a quantidade de anticoagulante de que trata o § 1º, o volume ideal de sangue total é de 450 ± 50 mL (quatrocentos e cinquenta mililitros mais ou menos cinquenta mililitros).
§ 3º Para a quantidade de anticoagulante de que trata o § 1º, o concentrado de hemácias produzido em bolsas com 300 a 399 mL (trezentos a trezentos e noventa e nove mililitros) de sangue total pode ser usado para transfusão, desde que seja aplicado um rótulo que indique "unidade de baixo volume de concentrado de hemácias".
§ 4º Não serão preparados outros componentes além do concentrado de hemácias a partir de unidades de baixo volume.
§ 5º As coletas especiais de bolsas com volume de sangue total inferior a 300 mL (trezentos mililitros), para fins transfusionais, somente podem ser obtidas com a utilização de bolsas específicas produzidas para este fim ou manipuladas, em sistema fechado, para correção do volume de anticoagulante, sem prejuízo das orientações contidas no caput e seus respectivos parágrafos.
§ 6º As bolsas com volume de sangue total inferior a 300 mL (mililitros) serão desprezadas, com exceção do disposto no § 5º.
Art. 74. Para a realização da coleta de sangue, deve-se inspecionar e palpar a fossa antecubital do braço do doador para a escolha da veia a ser puncionada, dando-se preferência à veia cubital mediana.
Parágrafo único. Deve-se evitar punção em locais com lesões dermatológicas ou cicatriciais, inclusive as relacionadas com punções anteriores.
Art. 75. A área da pele para punção venosa para coleta deve ser cuidadosamente preparada.
§ 1º A lavagem do braço do doador não é considerada uma etapa de antissepsia e deve ser realizada na presença de sujidade visível na região da punção venosa.
§ 2º A antissepsia da área escolhida para a punção venosa será realizada em duas etapas, mediante o uso de soluções antissépticas distintas, sendo obrigatório aguardar a completa secagem do produto antes de proceder à punção.
§ 3º No caso do uso de solução de gluconato de clorexidina alcóolico a 2% (dois por cento), a antissepsia poderá ser feita em etapa única.
§ 4º A veia a ser puncionada não deverá ser palpada após a preparação da pele.
§ 5º Caso não seja possível observar o disposto no § 4º, todo o procedimento de antissepsia deverá ser repetido.
Art. 76. O procedimento da coleta de sangue contribui com a segurança transfusional do doador, do receptor e do processo de doação.
§ 1º O procedimento de coleta de sangue será realizado por profissionais de saúde treinados e capacitados, trabalhando sob a supervisão de enfermeiro ou médico.
§ 2º O material utilizado no procedimento será descartável, estéril e apirogênico.
§ 3º O tempo de coleta não será superior a quinze minutos, sendo o tempo ideal de até doze minutos.
§ 4º Caso seja necessária a realização de mais de uma punção, será utilizada nova bolsa de coleta.
§ 5º Ao término da coleta da bolsa, o tubo coletor será lacrado com o uso de seladoras dielétricas apropriadas.
Art. 77. Devem ser adotados os seguintes cuidados com o doador após a doação:
I - oferta de hidratação oral ao doador, antes que se retire da instituição;
II - oferta de lanche ao doador.
III - recomendação para que o doador permaneça, no mínimo, quinze minutos no serviço de hemoterapia antes de ser liberado, para observação de possíveis reações adversas à doação;
IV - instrução para que façam o veículo parar imediatamente no caso de, após deixarem o serviço de hemoterapia, ocorrer mal-estar ao serem transportados por motocicletas ou conduzirem veículos automotores;
V - orientação para que aguardem, pelo menos, sessenta minutos antes de consumir cigarros, cigarrilhas, charutos, cachimbos ou quaisquer outros produtos fumígenos, derivados ou não do tabaco;
VI - orientação para que aguardem aproximadamente doze horas antes de realizar qualquer esforço físico, especialmente com o membro relacionado à doação; e
VII - orientação que mantenham a compressão no local da punção em caso de sangramento ou hematomas.
Parágrafo único. Serão oferecidas informações e esclarecimentos ao doador sobre os possíveis eventos adversos da doação e orientações de como proceder nesses casos.
Art. 78. O doador deverá ser orientado, mediante o fornecimento de informativo impresso ou digital, sobre a importância da Informação Pós-Doação (IPD) na redução do risco de transmissão de infecções pelo sangue, permitindo ao serviço de hemoterapia o descarte de hemocomponentes em estoque e o acompanhamento de receptores, quando necessário.
Parágrafo único. O doador deve ser orientado sobre a necessidade de comunicar ao serviço de hemoterapia onde realizou a doação de sangue caso:
I - apresente qualquer sinal ou sintoma de processo infeccioso, como febre ou diarreia, ou tenha tido o diagnóstico de alguma doença infectocontagiosa até quatorze dias após a doação;
II - tenha recebido diagnóstico de malária até trinta dias após a doação; e
III - identifique qualquer informação relevante que não tenha sido mencionada na triagem clínica.
Art. 79. Durante o processo de coleta de sangue, serão coletadas amostras para realização dos exames laboratoriais necessários.
§ 1º As amostras de que trata o caput serão coletadas a cada doação, devendo haver mecanismos para garantir que seu conteúdo seja idêntico ao conteúdo da bolsa.
§ 2º As amostras serão coletadas por meio de dispositivos próprios integrados ao sistema de bolsa que permitam a coleta das amostras no início da doação, sem a abertura do sistema.
§ 3º O sistema de bolsa utilizado deve possibilitar o desvio do primeiro fluxo de sangue da doação para bolsa acessória, reduzindo o risco de contaminação bacteriana.
Art. 80. O serviço de hemoterapia que realiza coleta de sangue deve estar preparado para o atendimento a reações adversas à doação e garantir a assistência médica, devidamente formalizada, para atuar em caso de eventos adversos à doação.
§ 1º Para cumprimento do disposto no caput, serão observados, no mínimo, os seguintes critérios:
I - existência de procedimentos operacionais com instruções específicas para a prevenção, identificação e tratamento das reações adversas nos doadores;
II - disponibilidade de profissional treinado para prestar assistência ao doador que apresente eventos adversos;
III - disponibilidade de medicamentos e equipamentos necessários para oferecer assistência ao doador que apresente reações adversas;
IV - garantia de privacidade para o atendimento do doador em caso de necessidade; e
V - manutenção de registro das reações adversas à doação, tratamento e condutas adotadas.
§ 2º O doador permanecerá nas dependências do serviço de hemoterapia durante o tempo necessário para sua recuperação, caso apresente alguma reação adversa.
§ 3º O serviço de hemoterapia terá uma referência para atendimento de urgências ou emergências que porventura venham a ocorrer com o doador.
§ 4º Os equipamentos, medicamentos e demais especificações técnicas para estruturação do serviço de hemoterapia para atenção
de emergência seguirão as normas do Sistema Nacional de Urgência e Emergência do Ministério da Saúde e demais regulamentos técnicos.
§ 5º Para o atendimento de emergências relacionadas ao doador, a equipe profissional possuirá treinamento adequado, com capacitação periódica.
§ 6º O treinamento e padronização dos procedimentos para atendimento de situações de emergência seguirão as diretrizes de apoio ao suporte avançado de vida da Sociedade Brasileira de Cardiologia, inclusive para montagem de carro de emergência, adequando as características da atividade e dos eventos adversos a doação de sangue.
§ 7º As reações graves e óbitos atribuídos a doação deverão ser notificadas ao Sistema Nacional de Vigilância Sanitária, conforme regulamento da ANVISA.
Art. 81. As bolsas de sangue total resultantes do processo de coleta deverão ser acondicionadas à temperatura de 22 °C ± 2 °C (vinte e dois mais ou menos 2 graus Celsius), caso sejam destinadas à produção de concentrado de plaquetas, ou à temperatura de 4 °C ± 2 °C (quatro mais ou menos dois graus Celsius), caso não haja essa produção.
Parágrafo único. A separação das plaquetas deverá ser realizada até vinte e quatro horas após a coleta da bolsa de sangue total, mantidas as condições ideais de temperatura.
Art. 82. Para a realização de coletas externas, serão observados os seguintes critérios:
I - procedimento para avaliar a adequação do local e da estrutura;
II - compatibilidade entre a equipe e o número esperado de candidatos à doação de sangue; e
III - supervisão de um enfermeiro para a constituição da equipe de coleta externa.
IV - médico do serviço à disposição, presencial ou à distância, para esclarecimento de questões relacionadas ao processo de doação, incluindo triagem;
V - assistência médica, não obrigatoriamente do serviço de hemoterapia, para reações adversas com necessidade de intervenção médica;
VI - disponibilidade de medicações, materiais e equipamentos para atendimento de emergências e equipe capacitada, com treinamento realizado pelo menos uma vez por ano.
Parágrafo único. É obrigatória a organização de atendimento de emergência, incluindo remoção, com suporte em tempo hábil.
Art. 83. No procedimento para avaliar a adequação do local e da estrutura para a realização das coletas externas, verificar-se-á:
I - compatibilidade da infraestrutura com o processo de coleta, a fim de permitir o fluxo adequado
II - iluminação e ventilação da área física para coleta de sangue;
III - privacidade para a triagem clínica;
IV - condições adequadas para o atendimento de intercorrências clínicas dos doadores; e
V - condições para oferta de hidratação oral e lanche.
Art. 84. A realização de coletas externas de sangue é permitida exclusivamente aos serviços de hemoterapia públicos ou àqueles contratados para atendimento ao Sistema Único de Saúde (SUS), considerando a obrigatoriedade de garantia da cobertura hemoterápica segura para sua área de abrangência, conforme previsto nos art. 5º e 6º do Decreto nº 3990/2001.
Parágrafo único. Na hipótese de serviços contratados, a execução das coletas externas ficará restrita à respectiva região de cobertura do atendimento ao SUS.
Art. 85. O manuseio de resíduos do serviço de hemoterapia e a higienização da área de coleta externa obedecerão às normas específicas e à legislação vigente.
Seção V
Da Preparação de Componentes Sanguíneos
Art. 86. A bolsa de sangue total coletada, tecnicamente satisfatória, quando destinada a produção de hemocomponentes, deverá ser processada para a obtenção de, pelo menos, componentes eritrocitários e plasmáticos.
§ 1º Os componentes sanguíneos também poderão ser coletados por aférese.
§ 2º O concentrado de granulócitos será obtido por aférese.
§ 3º As especificações técnicas dos componentes que deverão ser observados pelo serviço de hemoterapia estão descritas no Anexo 6 deste Anexo IV-B.
Art. 87. Para o processo de produção e liberação de componentes sanguíneos, o serviço de hemoterapia terá uma política de avaliação dos doadores para prevenção da lesão pulmonar aguda associada à transfusão (Transfusion-Related Acute Lung Injury - TRALI), que levará em consideração o sexo biológico, o número de gestações e o histórico de transfusões.
Art. 88. A esterilidade do componente será mantida durante o processamento, mediante o emprego de métodos assépticos, equipos e soluções estéreis e livres de pirogênios.
Art. 89. A transferência de componente da bolsa-matriz para a bolsa-satélite, ou de uma bolsa-satélite para outra, será realizada em circuito fechado.
Art. 90. A manipulação do componente sanguíneo que exija a abertura do circuito será realizada sob o fluxo laminar.
Parágrafo único. Na hipótese de abertura do circuito durante o processamento, os componentes deverão ser descartados se não forem utilizados em até 24 (vinte e quatro) horas, para aqueles cuja temperatura de armazenamento seja de 4 °C ± 2 °C (quatro mais ou menos dois graus Celsius), ou em até 4 (quatro) horas, para os concentrados de plaquetas.
Art. 91. O sangue total coletado em solução CPDA-1 terá validade de trinta e cinco dias contados a partir da coleta e de vinte e um dias quando coletado em ACD, CPD e CP2D, sempre devendo ser armazenado a 4 ± 2 o C (quatro mais ou menos dois graus Celsius).
§ 1º O produto de que trata o caput refere-se ao sangue total que não será submetido a futuro processamento.
§ 2º O serviço de hemoterapia deverá estabelecer protocolo escrito que defina o uso transfusional do sangue total.
Art. 92. Os componentes eritrocitários serão produzidos de acordo com os critérios técnicos constantes neste normativo e são definidos como:
I - concentrado de hemácias - CH;
II - concentrado de hemácias lavadas - CHL;
III - concentrado de hemácias com camada leucoplaquetária removida - CH-CLR;
IV - concentrado de hemácias desleucocitado - CHDL; e
V - concentrado de hemácias congeladas - CHC.
Art. 93. Os concentrados de hemácias são os eritrócitos que permanecem na bolsa depois que esta é centrifugada e o plasma é extraído para uma bolsa-satélite.
§ 1º Os concentrados de hemácias sem solução aditiva devem ter hematócrito entre 65% (sessenta e cinco por cento) e 80% (oitenta por cento).
§ 2º No caso de bolsas com solução aditiva, o hematócrito pode variar de 50% (cinquenta por cento) a 70% (setenta por cento).
§ 3º Os componentes eritrocitários devem ser armazenados à temperatura de 4 ± 2 o C (quatro mais ou menos dois graus Celsius), exceto hemácias congeladas.
§ 4º Os glóbulos vermelhos separados em sistema fechado devem ser armazenados a 4 ± 2 o C (quatro mais ou menos dois graus Celsius) e têm validade de:
I - em ACD/CPD/CP2D: vinte e um dias;
II - em CPDA-1: trinta e cinco dias; e
III - em solução aditiva: quarenta e dois dias.
Art. 94. Os concentrados de hemácias lavados são obtidos por adição e remoção repetidas de solução compatível estéril em quantidade suficiente, com centrifugações à temperatura controlada, de modo que sua quantidade final de proteínas totais seja inferior a 0,5g (zero virgula cinco gramas) por unidade, devendo a temperatura de armazenamento ser de 4 ± 2 o C (quatro mais ou menos dois graus Celsius).
§ 1º A indicação dos componentes de que trata o caput está relacionada com a profilaxia de reações alérgicas ou com a utilização em pacientes deficientes de proteínas específicas, a exemplo de deficientes de IgA, e para remoção de soluções aditivas quando indicado.
§ 2º Em função do método utilizado, o produto de que trata o caput pode conter quantidades variáveis dos leucócitos e plaquetas originalmente presentes na unidade, porém não é indicado para evitar aloimunização contra antígenos leucoplaquetários nem para evitar reações febris não-hemolíticas.
§ 3º Nos procedimentos realizados em sistema fechado, mantém-se o prazo de validade original dos componentes de que trata o caput, definido conforme a solução de conservação utilizada, passando a validade a ser de 24 (vinte e quatro) horas após a abertura, na hipótese de uso de sistema aberto.
Art. 95. Os concentrados de hemácias com camada leucoplaquetária removida são concentrados de hemácias preparados por um método que, por meio da remoção da camada leucoplaquetária, reduza o número de leucócitos no componente final a menos de 1,2 x 10e9/unidade (um virgula dois vezes dez elevado à nona potência) por unidade.
Parágrafo único. Os componentes de que trata o caput podem ser destinados à prevenção ou redução da gravidade de reações transfusionais febris não hemolíticas e não são adequados para profilaxia de aloimunização leucoplaquetária, programas de transfusão crônica e prevenção de infecção por citomegalovírus - CMV.
Art. 96. Os concentrados de hemácias desleucocitados são concentrados de hemácias contendo menos que 5,0 x 10⁶ (cinco vezes dez elevando à sexta potência) leucócitos por unidade.
§ 1º A desleucocitação, quando for realizada antes do armazenamento, deve ser feita em até quarenta e oito horas após a coleta, exceto em situações tecnicamente justificáveis.
§ 2º Na desleucocitação, pode ser utilizado sistema de conexão estéril ou conjuntos de coleta com filtro, sendo que, nesse caso, o tempo de validade corresponde ao original do componente.
§ 3º A utilização de filtros de desleucocitação em beira de leito não é eficaz para remoção de leucócitos para fins transfusionais, não devendo ser utilizado.
§ 4º Os concentrados de que trata o caput são indicados para prevenção de reação transfusional febril não hemolítica, profilaxia de aloimunização leucocitária e prevenção de refratariedade plaquetária, aplicando-se, principalmente, a pacientes em programa de transfusão crônica, como pessoas com talassemia e com doença falciforme.
§ 5º Os concentrados de que trata o caput podem ser utilizados como alternativa para a redução da transmissão de citomegalovírus - CMV em substituição a componentes soronegativos para CMV.
Art. 97. Os concentrados de hemácias congeladas são concentrados de hemácias conservadas em temperaturas iguais ou inferiores a -65 o C (sessenta e cinco graus celsius negativos), na presença de um agente crioprotetor (glicerol).
§ 1º O glicerol será removido por meio de lavagem depois que as hemácias forem descongeladas.
§ 2º As hemácias serão congeladas preferencialmente dentro do período de até sete dias depois da coleta do sangue.
§ 3º As unidades raras de concentrado de hemácias poderão ser congeladas até a data do vencimento.
§ 4º A bolsa de concentrado de hemácias deverá ser aberta sob fluxo laminar para a inclusão do glicerol ou manipulada em sistema fechado, devendo ser armazenada em temperatura igual ou inferior a -65 °C (sessenta e cinco graus Celsius negativos), no prazo máximo de 4 (quatro) horas após a eventual abertura do circuito.
§ 5º O método de deglicerolização deve assegurar:
I - a remoção adequada do glicerol;
II - o nível de hemoglobina livre na solução sobrenadante inferior a 0,2 g (zero virgula dois gramas) por unidade; e
III - o conteúdo mínimo de hemoglobina de 36g (trinta e seis gramas) por unidade.
§ 6º Na preparação do componente final destinado à transfusão, o tubo conectado à bolsa será preenchido com uma alíquota do componente, de forma que haja hemácias disponíveis para subsequentes provas de compatibilidade.
§ 7º A validade dos concentrados de hemácias congeladas é de dez anos, contados da data da doação do sangue.
§ 8º Amostras de soro ou de plasma obtidas no momento da doação devem ser armazenadas para permitir testagens futuras para doenças transmissíveis por transfusão não previstas na triagem no momento da doação.
§ 9º Após o descongelamento, as hemácias devem ser usadas em até vinte quatro horas se a deglicerolização for realizada em sistema aberto ou 14 quatorze dias se em sistema fechado, devendo sempre ser conservadas a 4 ± 2 o C (quatro mais ou menos dois graus Celsius).
Art. 98. Os componentes plasmáticos serão produzidos utilizando-se os critérios técnicos constantes neste normativo e são definidos como:
I - plasma fresco congelado - PFC;
II - plasma fresco congelado dentro de vinte quatro horas - PFC24;
III - plasma isento do crioprecipitado - PIC;
IV - plasma comum, não fresco, normal ou simples - PC; e
V - crioprecipitado - CRIO.
Art. 99. O PFC é o plasma separado de uma unidade de sangue total por centrifugação ou por aférese e congelado completamente em até oito horas depois da coleta, atingindo temperaturas iguais ou inferiores a -25 o C (vinte e cinco graus Celsius negativos).
§ 1º O tempo máximo para a separação do plasma de que trata o caput é de seis horas depois da coleta.
§ 2º O PFC será armazenado à temperatura de, no mínimo, -20 o C (vinte graus Celsius negativos), sendo, porém, recomendada a temperatura igual ou inferior a -30 o C (trinta graus Celsius negativos).
§ 3º O PFC tem, a partir da data da doação, a validade de:
I - doze meses, se armazenado em temperatura entre -20 o C (vinte graus Celsius negativos) e -30 o C (trinta graus Celsius negativos); e
II - vinte quatro meses, se armazenado à temperatura de -30 o C (trinta graus Celsius negativos) ou inferior.
Art. 100. O PFC24 é o plasma separado de uma unidade de sangue total por centrifugação e congelado completamente entre oito e vinte quatro horas após a coleta, atingindo temperaturas iguais ou inferiores a -25 o C (vinte e cinco graus Celsius negativos).
§ 1º O tempo máximo para a separação de que trata o caput é de dezoito horas depois da coleta se a unidade de sangue total for mantida refrigerada a 4 ± 2 o C (quatro mais ou menos dois graus Celsius).
§ 2º No caso do sangue total ser rapidamente resfriado logo após a coleta até a temperatura de 22 ± 2 o C (vinte e dois mais ou menos dois graus celsius), utilizando-se sistemas especiais validados de refrigeração, o tempo máximo para o congelamento é de vinte quatro horas depois da coleta.
§ 3º O PFC24 deve ser armazenado à temperatura de, no mínimo, -20 o C (vinte graus Celsius negativos), sendo, porém, recomendada a temperatura igual ou inferior a -30 o C (trinta graus Celsius negativos).
§ 4º O PFC24 tem, a partir da data da doação, a validade de:
I - doze meses, se armazenado em temperatura entre -20 o C (vinte graus Celsius negativos) e -30 o C (trinta graus Celsius negativos); e
II - vinte e quatro meses, se armazenado à temperatura de -30 o C (trinta graus Celsius negativos) ou inferior.
Art. 101. O PFC e o PFC24 podem ser utilizados em pacientes para fins terapêuticos com o objetivo de reposição de fatores de coagulação deficientes (deficiências múltiplas ou específicas na ausência do fator purificado).
Art. 102. O PIC é o plasma do qual foi retirado, em sistema fechado, o crioprecipitado.
§ 1º O PIC tem a validade de doze meses a partir da coleta, devendo ser armazenado à temperatura de -20 o C (vinte graus Celsius negativos) ou inferior.
§ 2º A Púrpura Trombocitopênica Trombótica - PTT é a única indicação clínica possível para o PIC.
Art. 103. O PC é o plasma cujo congelamento não se deu dentro das especificações técnicas assinaladas nos art. 99 e 100, ou, ainda, resultado da transformação de um PFC, PFC24 ou PIC cujo período de validade expirou.
§ 1º O PC será armazenado em temperatura igual ou inferior a -20 o C (vinte graus Celsius negativos), e tem a validade de cinco anos a partir da data de coleta.
§ 2º O PC não pode ser utilizado para transfusão, devendo ser exclusivamente destinado à produção de hemoderivados.
Art. 104. Todo componente plasmático deve ser mantido em temperatura igual ou inferior a -20 o C (vinte graus Celsius negativos).
Art. 105. Para o plasma excedente do uso terapêutico, a ser destinado para fracionamento industrial, se a temperatura de armazenamento subir acima de -20 °C (vinte graus Celsius negativos) em uma ou mais ocasiões durante o armazenamento e transporte, o plasma ainda será aceitável para fracionamento se todas as condições abaixo forem preenchidas:
I - o período de tempo total durante o qual a temperatura exceder a -20 °C (vinte graus Celsius negativos) deve ser, no máximo, 72 horas;
II - a temperatura não deve exceder -15 °C (quinze graus Celsius negativos) em mais de uma ocasião;
III - em nenhuma ocasião a temperatura pode exceder -5 °C (cinco graus Celsius negativos).
Art. 106. O CRIO é a fração de plasma insolúvel em frio, obtida a partir do plasma fresco congelado, contendo glicoproteínas de alto peso molecular, principalmente fator VIII, fator de von Willebrand, fator XIII e fibrinogênio.
§ 1º Para a obtenção do CRIO, o PFC deve ser descongelado a 4 ± 2ºC (quatro mais ou menos dois graus Celsius) e imediatamente centrifugado nessa mesma temperatura.
§ 2º O sobrenadante pobre em crioprecipitado (plasma isento de crioprecipitado) deve ser extraído, em circuito fechado, permanecendo um volume de até 40 mL (quarenta mililitros) junto ao material insolúvel em frio.
§ 3º O crioprecipitado resultante deve ser recongelado em até uma hora após a retirada da centrífuga refrigerada.
§ 4º O produto final deve conter, no mínimo, 150 mg (cento e cinquenta miligramas) de fibrinogênio por unidade em, pelo menos, 75% (setenta e cinco por cento) das unidades avaliadas.
§ 5º O CRIO tem, a partir da data da doação, a validade de:
I - doze meses, se armazenado em temperatura entre -20oC (vinte graus Celsius negativos) e -30oC (trinta graus Celsius negativos); e
II - vinte e quatro meses, se armazenado à temperatura de -30oC (trinta graus Celsius negativos) ou inferior.
§ 6º O CRIO pode ser indicado a portadores de deficiência de fibrinogênio (quantitativa ou qualitativa) e na deficiência de fator XIII, quando o fator purificado não estiver disponível.
Art. 107. A ocorrência de uso excepcional de CRIO em pacientes hemofílicos e portadores de doença de Von Willebrand deve ser imediatamente relatada à Coordenação-Geral de Sangue e Hemoderivados da Secretaria de Atenção Especializada em Saúde do Ministério da Saúde.
Art. 108. O tubo coletor da bolsa do plasma deve estar totalmente preenchido e ter uma extensão mínima de 15 cm (quinze centímetros) e máxima de 20 cm (vinte centímetros) entre as duas soldaduras, uma proximal e uma distal.
Art. 109. A realização de procedimento de plasmaférese para obtenção de insumos para indústria de hemoderivados é atividade exclusiva dos serviços de hemoterapia públicos.
§ 1º Os serviços de hemoterapia que forem fornecedores na modalidade de que trata o caput solicitarão autorização à Coordenação Geral de Sangue e Hemoderivados do Departamento de Atenção Especializada e Temática da Secretaria de Atenção Especializada em Saúde para realização do procedimento.
§ 2º Serão observados, ainda, os critérios estabelecidos no Capítulo I, Seção X deste Anexo.
§ 3º O envio do plasma para indústria deve obedecer aos requisitos definidos no Anexo IV- A desta Portaria.
§ 4º Somente plantas de produção de hemoderivados nacional de natureza pública receberão o plasma dos serviços de hemoterapia brasileiros obtido por plasmaférese, obedecendo, ainda, o estabelecido no Capítulo II, Seção VI deste Anexo.
§ 5º A plasmaférese para uso terapêutico obedecerá ao disposto no Capítulo I, Seção X deste Anexo.
Art. 110. Quando o serviço de hemoterapia for fornecedor de PFC, PFC24, PC ou PIC como matéria prima para a indústria de hemoderivados serão observadas as normas técnico-sanitárias específicas para a produção e armazenamento do plasma, sem prejuízo das normas estabelecidas neste Anexo.
§ 1º A extensão da validade para até 7 (sete) dias de concentrados de plaquetas obtidos por aférese ou por pool pré-armazenamento é permitida, mediante a avaliação de todas as alíquotas produzidas e a adoção obrigatória de uma das seguintes metodologias:
I - tecnologia de inativação ou redução de patógenos;
II - testagem bacteriana em etapa única, obedecidos os seguintes critérios:
a) amostragem realizada não antes de 48 (quarenta e oito) horas da coleta;
b) obtenção de volume mínimo de amostra de 16 mL (dezesseis mililitros), inoculado uniformemente em meios aeróbio e anaeróbio; e
c) incubação mínima de 12 (doze) horas antes da liberação.
III - testagem bacteriana em duas etapas com cultura secundária, obedecidos os seguintes critérios:
a) etapa primária (cultura): amostragem realizada não antes de 24 (vinte e quatro) ou 36 (trinta e seis) horas da coleta, com volume da amostra de 16 mL distribuído uniformemente em frascos aeróbio e anaeróbio; e
b) etapa secundária (nova cultura): amostragem realizada não antes do 4º (quarto) dia de armazenamento, com volume de 16 mL inoculado uniformemente em frascos aeróbio e anaeróbio, com incubação mínima de 12 (doze) horas antes da liberação.
IV - testagem bacteriana em duas etapas com teste rápido, obedecidos os seguintes critérios:
a) etapa primária (cultura): realizada nos mesmos parâmetros definidos na alínea "a" do inciso III deste parágrafo;
b) etapa secundária (teste rápido de detecção bacteriana): realizado no prazo máximo de 24 (vinte e quatro) horas antes da transfusão; e
c) perda de validade do teste rápido: caso a testagem de que trata a alínea "b" seja realizada em período superior a 24 (vinte e quatro) horas antes da transfusão, o resultado perderá a validade, exigindo-se a realização de novo teste rápido para a garantia da segurança transfusional.
§ 2º Para fins de aplicação dos prazos metodológicos dispostos no § 2º, a contagem de tempo observará as seguintes regras:
I - quando o tempo for expresso em horas, será considerada a hora real da coleta e da respectiva amostragem;
II - quando o tempo for expresso em dias, o dia da coleta será considerado o dia zero, iniciando-se cada dia às 00h00 e encerrando-se às 23h59; e
III - quando houver recomendação para que a amostragem seja realizada em um dia específico, esta poderá ocorrer a qualquer momento desse dia, até as 23h59, independentemente da hora exata da coleta do concentrado.
§ 3º O CP obtido a partir do sangue total é uma suspensão de plaquetas em plasma, preparado mediante dupla centrifugação de uma unidade de sangue total, coletada em tempo não maior que quinze minutos e preferencialmente em até doze minutos.
§ 4º As unidades com agregados plaquetários grosseiramente visíveis não serão empregadas na transfusão.
Art. 111. Os CP obtidos de sangue total conterão, no mínimo, 5,5 x 10e10 (cinco virgula cinco elevando à décima potência) plaquetas por bolsa em, pelo menos, 75% (setenta e cinco por cento) das unidades avaliadas.
§ 1º As plaquetas devem estar suspensas em volume suficiente de plasma de 40 a 70 mL (quarenta a setenta mililitros), de tal maneira que o pH seja maior que 6,4 (seis virgula quatro) no último dia de validade do produto.
§ 2º Os CP obtidos de sangue total podem ser produzidos a partir:
I - de plasma rico em plaquetas; ou
II - da camada leucoplaquetária de sangue total.
§ 3º A produção do CP a patir do plasma rico em plaquetas ou da camada leucoplaquetária deverá ser realizada utilizando sangue total armazenado por até vinte e quatro horas após a coleta, desde que o mesmo tenha sido rapidamente resfriado e mantido em condições validadas para manter a temperatura de 22 ± 2 o C (vinte e dois mais ou menos dois graus celsius).
§ 4º A quantidade de plaquetas em uma dose padrão para indivíduos adultos deve ser igual ou superior a 2,8 x 10E11 (dois vírgula oito vezes dez elevando à décima primeira potência) obtida a partir de quatro a seis unidades de CP de sangue total ou por aférese.
Art. 112. Os CP desleucocitados são obtidos pela remoção de leucócitos por meio de filtros para este fim ou durante procedimento de coleta por aférese.
§ 1º O pool de CP desleucocitado, obtido de sangue total, deve conter menos que 5,0 x 10 6 (cinco vezes dez elevado à sexta potência) leucócitos.
§ 2º O CP obtido por aférese deve preencher o mesmo requisito definido para o pool de concentrado de plaquetas.
§ 3º Os CP desleucocitados são indicados para prevenção de reação febril não hemolítica, profilaxia de aloimunização leucocitária e prevenção de refratariedade plaquetária.
§ 4º Os CP deslecocitados podem ser utilizados como alternativa para evitar a transmissão de Citomegalovírus - CMV em substituição a componentes soronegativos para CMV.
Art. 113. O pool de CP obtidos de sangue total é um produto que pode ser preparado com concentrados de plaquetas obtidos do plasma rico em plaquetas ou da camada leucoplaquetária (buffy- coat).
Art. 114. Os CP podem ser suspensos em uma mistura de plasma e solução aditiva apropriada.
Art. 115. Os componentes plasmáticos e plaquetários obtidos do sangue total ou por aférese podem ser submetidos a tratamento de redução de patógenos, de acordo com tecnologias disponíveis no país.
§ 1º Os componentes de que trata o caput reduzem o risco de transmissão de infecções por vírus envelopados, por exemplo, HBV, HCV, HIV, HTLV I e II, ZIKV e DENV, e, principalmente, por bactérias, com exceção de esporos bacterianos.
§ 2º Os CP submetidos a tratamento de redução de patógenos podem ter sua validade estendida para sete dias.
§ 3º Os componentes plasmáticos submetidos a tratamento de redução de patógenos terão sua validade mantida.
§ 4º Para métodos de redução de patógenos que apresentam a capacidade de inativar funcionalmente linfócitos viáveis, a irradiação de componentes plaquetários para prevenir Doença do Enxerto Contra Hospedeiro associada à Transfusão - DECH-AT não é necessária, conforme o art. 118 deste Anexo.
Art. 116. Os Concentrados de Granulócitos - CG são suspensões de granulócitos em plasma, obtidas por aférese de doador único.
§ 1º O CG deve conter, no mínimo, 1,0x10 10 (dez bilhões) granulócitos em todas as unidades coletadas, a menos que seja preparado para recém-nascidos.
§ 2º A validade do CG é de vinte quatro horas, devendo ser administrado o mais rapidamente possível depois que a sua coleta for concluída, obrigatoriamente em ambiente hospitalar.
§ 3º A temperatura de conservação do CG é de 22 ± 2 o C (vinte e dois mais ou menos dois graus celsius), sem agitação
§ 4º Os CGs devem ser irradiados antes do uso.
§ 5º Existe um conteúdo significativo de hemácias no CG, portanto a compatibilidade das hemácias do doador com o receptor deve ser verificada por meio dos testes pré-transfusionais adequados.
§ 6º A indicação terapêutica do CG restringe-se a pacientes gravemente neutropênicos com infecção comprovada, refratários à terapêutica antimicrobiana adequada.
Art. 117. Os componentes sanguíneos irradiados são componentes celulares que devem ser produzidos utilizando-se procedimentos que garantam que a irradiação tenha ocorrido e que a dose mínima tenha sido de 2.500 cGy (dois mil e quinhentos centiGray) sobre o plano médio da unidade irradiada.
§ 1º A dose em qualquer ponto do componente de que trata o caput não deve ser inferior a 1.500 cGy (hum mil e quinhentos centiGray)e nem superior a 5.000 cGy (cinco mil centiGray).
§ 2º O procedimento de que trata o § 1º tem como objetivo inativar funcionalmente linfócitos viáveis dos produtos sanguíneos celulares.
§ 3º As unidades irradiadas devem ser rotuladas e identificadas.
§ 4º O procedimento de irradiação deve ser executado com o uso de etiquetas indicativas de irradiação, que permitem a rastreabilidade do procedimento, podendo ser utilizadas por lote.
§ 5º A irradiação será feita em irradiador de células próprio para irradiação de sangue e componentes, no próprio serviço de hemoterapia ou em centros contratados.
§ 6º Quando o equipamento de irradiação de que trata o § 5º não estiver disponível, a irradiação poderá ser feita, excepcionalmente, em acelerador linear usado para tratamento de radioterapia, sob supervisão de profissional qualificado.
§ 7º A validação do processo de irradiação (mapeamento de dose) deve ser realizada e documentada, no mínimo, anualmente.
§ 8º A validade dos componentes celulares irradiados difere em razão da lesão de membrana, portanto, o concentrado de hemácias irradiado deve, preferencialmente, ser produzido até quatorze dias após a coleta e obrigatoriamente armazenado até no máximo vinte oito dias após a irradiação, observando a data de validade original do componente.
§ 9 º Nos casos em que exista justificativa para a irradiação de componentes com mais de quatorze dias de coleta, a transfusão deve ocorrer em quarenta e oito horas.
§ 10 O concentrado de hemácias irradiado para uso em transfusão intrauterina ou transfusão neonatal maciça deve ser utilizado até no máximo vinte e quatro horas após a irradiação e cinco dias após a data da coleta.
§ 11 A indicação de componentes celulares irradiados tem como objetivo reduzir o risco de DECH-PT nas seguintes situações:
I - transfusão intrauterina;
II - recém-nascidos de baixo peso, inferior a 1.200 g (mil e duzentos gramas), ou prematuros, inferior a vinte e oito semanas;
III - portadores de imunodeficiências congênitas graves;
IV - pacientes recebendo terapia imunossupressora, como análogos de purina, ATG e no transplante de medula óssea;
V - transfusão de componentes HLA compatíveis; e
VI - quando o receptor for parente em primeiro grau do doador.
§ 12 Nas demais situações clínicas não abrangidas no § 12, a decisão de irradiar os componentes ficará sujeita à avaliação e protocolos de cada serviço de hemoterapia.
Art. 118. Os CP e os CG irradiados mantêm as suas datas de validade original.
Seção VI
Do Controle de Qualidade dos Componentes Sanguíneos
Art. 119. Os serviços de hemoterapia realizarão o controle de qualidade sistemático de todos os tipos de componentes sanguíneos que produzirem.
§ 1º Os parâmetros mínimos a serem verificados em cada componente sanguíneo estão dispostos no Anexo 6 deste Anexo IV-B.
§ 2º O controle de qualidade do sangue total (ST) para fins transfusionais, dos CHs e dos CPs deve ser realizado em, pelo menos, 1% (um por cento) da produção ou em dez unidades por mês, o que for maior.
§ 3º O controle de qualidade dos demais tipos de hemocomponentes produzidos no serviço deve ser feito em amostragem definida no Anexo 6 deste Anexo IV-B.
Art. 120. O serviço de hemoterapia deve ter protocolos escritos, definindo:
I - o tipo de controle a ser feito em cada componente sanguíneo;
II - a amostragem; e
III - os requisitos mínimos esperados para cada item controlado.
§ 1º Cada item verificado pelo controle de qualidade deve apresentar um percentual de conformidade igual ou superior a 75% (setenta e cinco por cento).
§ 2º Com relação à produção de concentrado de plaquetas por aférese e contagem de leucócitos em componentes celulares desleucocitados, a conformidade considerada deve ser igual ou superior a 90% (noventa por cento).
Art. 121. A avaliação da contaminação microbiológica dos componentes sanguíneos celulares será realizada utilizando-se amostragem igual ou superior a 1% (um por cento) da produção ou dez unidades por mês, o que for maior.
§1º A avaliação da contaminação microbiológica dos componentes plaquetários submetidos a tratamento de redução de patógenos é dispensável.
§ 2º Todos os casos de microbiológico devem ser devidamente investigados na busca da confirmação da contaminação e de uma possível causa corrigível.
§ 3º Os serviços de hemoterapia deverão estabelecer e executar plano de ação para a implantação do controle microbiológico na totalidade dos concentrados de plaquetas produzidos, mediante a utilização de cultura bacteriana ou de tecnologia de inativação de patógenos.
Art. 122. Os serviços de hemoterapia realizarão avaliações periódicas dos resultados do controle de qualidade, de forma que tais resultados sejam revisados e analisados, e ações corretivas sejam propostas para as não conformidades observadas ou tendências de desvios identificados.
§ 1º A periodicidade deve permitir intervenções precoces que minimizem o impacto na qualidade dos componentes sanguíneos produzidos.
§ 2º No caso de identificação de não conformidades relevantes, deve-se avaliar a necessidade de investigação retrospectiva do impacto no suporte hemoterápico.
Seção VII
Dos Exames de Qualificação no Sangue do Doador
Art. 123. O serviço de hemoterapia realizará, no mínimo, os seguintes exames imuno-hematológicos para qualificação do sangue do doador, a fim de garantir a eficácia terapêutica e a segurança da futura doação:
I - tipagem ABO;
II - tipagem RhD; e
III - pesquisa de anticorpos antieritrocitários irregulares.
Art. 124. A tipagem ABO será realizada testando-se as hemácias com reagentes anti-A, anti-B e anti-AB, sendo que, no caso de serem usados antissoros monoclonais, a utilização do soro anti- AB não é obrigatória.
§ 1º A tipagem reversa deve ser sempre realizada, testando-se o soro ou o plasma de amostra da doação com suspensões de hemácias conhecidas A1 e B e, opcionalmente, A2 e O.
§ 2º Nenhum componente sanguíneo será rotulado e liberado para utilização até que qualquer discrepância entre a tipagem direta e reversa tenha sido resolvida.
Art. 125. O antígeno RhD será determinado testando as hemácias com antissoro anti-RhD - Anti-D.
§ 1º Paralelamente ao procedimento de que dispõe o caput, deve ser efetuado controle da tipagem RhD, utilizando-se soro-controle compatível com o antissoro utilizado e do mesmo fabricante do anti-D.
§ 2º No caso de utilização de antissoros anti-D produzidos em meio salino, o uso do soro- controle na reação é dispensável.
§ 3º Se a reação for negativa para a presença do antígeno RhD, será realizada pesquisa do antígeno utilizando o método indireto da antiglobulina humana (pesquisa de D-fraco).
§ 4º Para a realização da pesquisa de D-fraco de que trata §3º, será utilizado antissoro que contenha anticorpos da classe IgG de clone diferente do utilizado na tipagem inicial, sendo obrigatório o controle da reação quando o resultado se mostrar positivo (teste direto da antiglobulina).
§ 5º Pelo menos um dos antissoros utilizados na tipagem RhD de doadores de sangue será capaz de detectar a variante DVI.
§ 6º Quando a tipagem RhD ou a pesquisa de D-fraco resultar positiva, o sangue deve ser rotulado como "RhD positivo".
§ 7º Quando a tipagem RhD inicial e a pesquisa de D-fraco resultarem negativas, o sangue deve ser rotulado como "RhD negativo".
§ 8º Em doadores de sangue identificados com a tipagem como RhD negativo (RH: -1), deve-se realizar a pesquisa dos antígenos C (maiúsculo) (RH: 2) e E (maiúsculo) (RH: 3) e os componentes sanguíneos devem ser devidamente identificados.
§ 9º A utilização dos concentrados de hemácias RhD negativo (RH: -1) e positivos para os antígenos C (RH: 2) ou E (RH: 3) deve obedecer a protocolos escritos específicos da instituição ou seguir critérios definidos pelo responsável técnico de cada local.
§ 10. Se a reação com o soro-controle de RhD for positiva, a tipagem RhD é considerada inválida e o componente sanguíneo só deve ser rotulado e liberado para uso após a resolução do problema.
Art. 126. O registro de uma tipagem ABO e RhD prévia de um doador não serve para a identificação das unidades de sangue subsequentemente doadas pelo mesmo doador.
§ 1º Novas determinações devem ser realizadas a cada doação.
§ 2º Em caso de doações prévias, deve ser comparada a tipagem ABO e RhD com os registros disponíveis.
§ 3º Qualquer discrepância nos resultados das tipagens sanguíneas de que trata o caput será resolvida antes de se rotular e liberar para uso as unidades envolvidas.
Art. 127. Deve ser realizada no sangue dos doadores a pesquisa de anticorpos antieritrocitários irregulares (PAI), empregando-se métodos que evidenciem a presença de anticorpos clinicamente significativos.
§ 1º Os concentrados de hemácias que contenham anticorpos antieritrocitários irregulares devem ser rotulados com essa identificação.
§ 2º Não devem ser produzidos plasma e plaquetas de doadores com PAI positiva;.
Art. 128. Os serviços devem definir políticas quanto à realização do teste de hemolisina ou aglutinina em altos títulos para transfusões de plaquetas com incompatibilidade ABO menor com o receptor.
Parágrafo Único. Componentes sanguíneos com resultados de hemólise total ou parcial ou títulos altos de aglutinina devem ser evitados em transfusões com incompatibilidade ABO menor.
Art. 129. Deve ser realizada fenotipagem de antígenos eritrocitários para os sistemas Rh (RH: 1, 2, 3, 4, 5) e Kell (KEL: 1) e outros sistemas nas amostras de sangue de doadores.
Art. 130. Os testes de que tratam os arts. 123 a 129 devem ser realizados em laboratórios cuja rotina seja adequada para triagem imuno-hematológica de doadores de sangue, com reagentes registrados pela Anvisa.
Art. 131. Será realizado o controle de qualidade de reagentes em imuno-hematologia.
§ 1º Os reagentes devem ser armazenados de acordo com as instruções do fabricante, devendo ser evitada, ao máximo, a permanência do reagente fora das temperaturas indicadas para seu armazenamento.
§ 2º O serviço de hemoterapia realizará controles de qualidade em cada lote e remessa recebidos para comprovar que os reagentes estão dentro dos padrões estabelecidos e que não foram alterados durante o transporte.
§ 3º Para as análises de controle de qualidade, o serviço deve seguir os padrões presentes no Anexo 7 deste Anexo IV-B.
§ 4º No caso de antissoros de origem monoclonal, é indispensável a identificação na bula do clone celular utilizado para produção pelo fabricante.
§ 5º Serão verificadas, periodicamente, possíveis alterações durante a manipulação ou armazenamento dos reagentes no serviço de hemoterapia, utilizando protocolos definidos pelo serviço.
§ 6º Os resultados dos controles devem ser registrados para acompanhamento do desempenho dos produtos.
§ 7º Serão estabelecidas medidas corretivas quando forem detectadas anormalidades no processo do controle de qualidade em imuno-hematologia.
Art. 132. Será realizado, ainda, o controle de qualidade das técnicas empregadas, utilizando-se sistematicamente e durante o procedimento técnico, controles negativos e positivos para confirmar os resultados obtidos.
Art. 133. O serviço de hemoterapia realizará testes para infecções transmissíveis pelo sangue, a fim de reduzir riscos de transmissão de doenças e em prol da qualidade do sangue doado.
Art. 134. É obrigatória a realização de exames laboratoriais de alta sensibilidade a cada doação, para detecção de marcadores para as seguintes infecções transmissíveis pelo sangue, cumprindo- se ainda, os algoritmos para cada marcador descritos no Anexo 5 deste Anexo IV-B:
I - sífilis;
II - doença de Chagas;
III - hepatite B;
IV - hepatite C;
V - HIV;
VI - HTLV I/II; e
VII - malária.
§ 1º Os exames de que trata o caput devem ser feitos em amostra colhida no ato da doação.
§ 2º Os exames serão realizados em laboratórios específicos para triagem laboratorial de doadores de sangue, com conjuntos diagnósticos que sejam registrados na Anvisa e que conste na bula a utilização para essa triagem.
§ 3º Fica vedada a realização de testes sorológicos em pool de amostras de sangue.
§ 4º É permitido o emprego de pool de amostras para testes de detecção de ácidos nucleicos - NAT para triagem de infecções transmissíveis pelo sangue.
§ 5º O sangue total e seus componentes não serão transfundidos antes da obtenção de resultados finais não reagentes/negativos, nos testes de detecção para:
I - hepatite B;
II - hepatite C;
III - HIV
IV - doença de Chagas;
V - sífilis;
VI - HTLV I/II; e
VII - malária.
§ 6º São os testes para detecção de hepatite B:
I - detecção do antígeno de superfície do vírus da hepatite B (HBV) - HBsAg;
II - detecção de anticorpos contra o capsídeo do HBV - anti-HBc (IgG + IgM); e
III - detecção de ácido nucleico - NAT do HBV.
§ 7º São os testes para detecção de hepatite C:
I - detecção do anticorpo contra o vírus da hepatite C - HCV ou detecção combinada de anticorpo + antígeno do HCV; e
II - detecção de ácido nucleico - NAT do HCV.
§ 8º São os testes para detecção de HIV:
I - detecção combinada do anticorpo contra o HIV e antígeno p24 do HIV; e
II - detecção de ácido nucleico - NAT do HIV.
§ 9º O teste de que trata o inciso I do § 8º incluirá, obrigatoriamente, a pesquisa de anticorpos contra os subtipos 1, 2 e O.
§ 10. O teste para doença de Chagas será por meio da detecção de anticorpo anti- Trypanosoma cruzi por método de ensaio imunoenzimático - EIE ou quimioluminescência - QLM.
§ 11. O teste para sífilis será por intermédio da detecção de anticorpo anti-treponêmico ou não-treponêmico.
§ 12. O teste para infecção por HTLV I/II será mediante a detecção de anticorpo contra o HTLV I/II.
§ 13. O teste para malária será por meio de detecção de ácido nucleico - NAT.
§ 14. Somente podem ser liberadas as bolsas com resultados não reagentes/negativos tanto para os testes sorológicos quanto para os testes de detecção de ácido nucleico - NAT.
§ 15. Deverão ser considerados inaptos como doadores, temporária ou definitivamente, e, se necessário, encaminhados a um serviço de referência, os que apresentarem resultados reagentes.
§ 16. No caso da realização do NAT em pool, o grupo de amostras que apresentar resultado positivo deve ser desmembrado e suas amostras testadas individualmente para identificação da(s) amostra(s) positiva(s).
§ 17. As bolsas cujas amostras individuais forem positivas no NAT ou que tenham resultados discrepantes com os testes sorológicos serão descartadas, e o doador será convocado para repetição dos testes em nova amostra e orientação.
§ 18. A situação descrita no § 17, exceto para os casos detectáveis de malária pelo NAT, refere-se à janela sorológica e deve ter a caracterização laboratorial e epidemiológica.
Art. 135. O serviço de hemoterapia realizará exames laboratoriais de alta sensibilidade a cada doação, para detecção de anticorpos IgG ou IgG + IgM para CMV em todas as unidades de sangue ou componentes destinados aos pacientes nas seguintes situações:
I - submetidos a transplantes de célula progenitora e de órgãos, com sorologia não reagente para CMV;
II - recém-nascidos de mães CMV negativo ou com resultados sorológicos desconhecidos que tenham peso ao nascimento inferior a 1.200g (mil e duzentos gramas); e
III - transfusão intrauterina.
§ 1º Componentes celulares desleucocitados, segundo definição constante do Anexo 6 deste Anexo IV-B, podem substituir a utilização de componentes soronegativos para CMV.
§ 2º Sempre que a sorologia para CMV for realizada, o resultado constará do rótulo das bolsas de componentes sanguíneos.
Art. 136. Os testes moleculares para detecção malária devem ser capazes de detectar as espécies Plasmodium vivax, P. falciparum e P. malariae.
Art. 137. Os laboratórios de triagem para infecções transmissíveis pelo sangue utilizarão tubos primários, colhidos diretamente do doador, até a fase de pipetagem das amostras para os testes.
Art. 138. Quando os testes de triagem forem positivos em um doador de sangue que em doações prévias apresentava testes não reagentes/negativos, o que configura soroconversão ou viragem, o serviço de hemoterapia adotará procedimentos de retrovigilância.
§ 1º Quando a soroconversão/viragem for detectada somente pelo teste sorológico, é necessária a realização de testes com a mesma amostra, para confirmação do resultado inicial, conforme o caso:
I - HBsAg: realizar um segundo teste com reagente/kit de outro fabricante ou com outra metodologia e teste de detecção de ácido nucléico - NAT em testagem individual - single;
II - Anti-HBc: realizar um segundo teste com reagente/kit de outro fabricante ou com outra metodologia e teste de detecção de ácido nucléico - NAT em testagem individual - single;
III - Anti-HCV: realizar um segundo teste de detecção de anticorpo com reagente/kit de outro fabricante ou com outra metodologia e teste de detecção de ácido nucléico - NAT em testagem individual - single;;
IV - Anti-HIV: realizar um segundo teste de detecção de anticorpo ou detecção combinada do anticorpo contra o HIV + antígeno p24 do HIV, com reagente/kit de outro fabricante ou com outra metodologia e teste de detecção de ácido nucléico - NAT em testagem individual - single; e
V - Anti-HTLV I/II: realizar um segundo teste de detecção de anticorpo com reagente/kit de outro fabricante ou com outra metodologia.
§ 2º Quando a soroconversão/viragem for detectada pelo teste de detecção de ácido nucleico - NAT do HIV, HCV, HBV ou malária, isoladamente ou em associação com o teste sorológico, não é necessária a realização de testes para confirmação do resultado inicial.
§ 3º Caso o laboratório que realizou os testes de triagem não faça o teste de confirmação de resultado inicial, a amostra da doação será encaminhada a outro laboratório para realização dos testes ou o processo de retrovigilância será desencadeado mesmo sem a confirmação do resultado inicial.
§ 4º O processo de retrovigilância com busca dos receptores deverá ser desencadeado pelo serviço de hemoterapia no prazo máximo de sessenta dias após a doação ou 30 dias após a coleta da segunda amostra do doador, o que for menor.
Art. 139. No caso de a segunda amostra apontar resultado positivo ou o doador não comparecer no prazo de 60 dias para repetição, o serviço de hemoterapia verificará o destino de todos os componentes sanguíneos da doação anterior, adotando os seguintes procedimentos:
I - nos casos de soroconversão com confirmação dos resultados iniciais positivos para HBsAg, anti-HCV, anti-HIV ou anti-HTLV I/II, realizar-se-á a investigação de retrovigilância da última doação com triagem laboratorial não reagente/negativa das doações realizadas até seis meses anteriores à última doação com testagem não reagente;
II - nos casos de soroconversão com confirmação do resultado inicial positivo para anti- HBc, realizar-se-á a investigação de retrovigilância para a última doação (mais recente) com triagem laboratorial não reagente/negativa, caso esta tenha ocorrido menos de doze meses antes da soroconversão;
III - nos casos de soroconversão para teste de detecção de ácido nucleico - NAT para HIV, HCV ou HBV, com teste de triagem sorológica não reagente/negativo, realizar-se-á a investigação de retrovigilância da última doação com triagem laboratorial negativa e todas as doações realizadas até três meses anteriores à última doação com testagem não reagente;
IV - nos casos de viragem laboratorial para malária, isto é, doador com doação anterior não detectável ou sem teste de detecção de ácido nucleico - NAT para malária em doações anteriores, realizar-se-á a investigação de retrovigilância;
V - a investigação de retrovigilância determinada no inciso IV, deve ser realizada para CH, de CGs e CPs obtidos de todas as doações realizadas no mínimo até doze meses que antecedem a doação positiva, não sendo necessário investigação de receptores de PFC ou CRIO.
§ 1º O teste de detecção de NAT do agente infeccioso que estiver sendo investigado deve ser realizado em single na amostra da doação anterior à soroconversão, utilizando amostra da plasmateca/soroteca ou da unidade de plasma armazenado.
§ 2º Na hipótese do § 1º, o procedimento de retrovigilância deve ser realizado, independentemente do resultado obtido.
§ 3º É necessário realizar, imediatamente após o resultado reagente da doação, a busca de componentes envolvidos no procedimento de retrovigilância ainda em estoque no serviço produtor ou outros serviços por ele atendidos para que se realize o bloqueio e devolução para o serviço produtor para as providências cabíveis.
§ 4º O serviço de hemoterapia comunicará formalmente à ANVISA, à CGSH, indústria ou laboratório que recebeu unidades de hemocomponentes das doações envolvidas no procedimento de retrovigilância que já tiverem sido enviadas para o fracionamento industrial e este envio tenha sido em um prazo máximo de sessenta meses.
Art. 140. Compete ao serviço de hemoterapia:
I - cumprir o algoritmo para cada marcador, conforme previsto no Anexo 5 deste Anexo IV-B;
II - descartar as bolsas de componentes sanguíneos que tenham resultado reagente (positivo ou inconclusivo) em qualquer um dos testes obrigatórios para infecções transmissíveis pelo sangue realizados na triagem laboratorial, segundo os preceitos estabelecidos na legislação pertinente, exceto quando forem utilizados para produção de controle de qualidade interno, de reagentes de diagnóstico ou painéis ou para pesquisa;
III - bloquear definitivamente os doadores inaptos nos testes para infecções transmissíveis pelo sangue; e
IV - orientar o doador com resultados de testes reagentes (positivo ou inconclusivo), encaminhando-o a serviços assistenciais para confirmação do diagnóstico e acompanhamento e tratamento.
Parágrafo único. Caso o doador com resultados de testes reagentes (positivo ou inconclusivo) não compareça para a coleta de segunda amostra ou não seja possível a orientação, o serviço de hemoterapia notificará ao órgão de vigilância em saúde competente, conforme as legislações vigentes.
Art. 141. Os resultados dos exames de triagem dos doadores são sigilosos.
§ 1º Quando os exames forem feitos em serviço de hemoterapia diferente daquele em que ocorreu a doação, o envio dos resultados será feito de modo a assegurar a não identificação do doador, sendo vedada a transmissão verbal ou por via telefônica dos resultados.
§ 2º O envio dos resultados por meio físico ou por meio eletrônico é permitido, desde que, sem a identificação do nome do doador.
Art. 142. O descarte ou a liberação do sangue, em função dos resultados da testagem das amostras para os vários marcadores para infecções transmissíveis pelo sangue, seguirá o disposto no algoritmo de que trata o Anexo 5 deste Anexo IV-B.
Art. 143. Não é obrigatório que o serviço de hemoterapia firme o diagnóstico da doença ou realize testes confirmatórios de infecções transmissíveis pelo sangue, devendo encaminhar o usuário para atendimento na rede assistencial do SUS para avaliação clínica e diagnóstica.
§ 1º O serviço de hemoterapia realizará repetição em duplicata dos testes sorológicos com resultados inicialmente reagentes, conforme algoritmo de que trata o Anexo 5 deste Anexo IV-B.
§ 2º O serviço de hemoterapia disporá de um sistema de comunicação ao doador.
§ 3º A inaptidão identificada na triagem laboratorial será comunicada ao doador com objetivo de esclarecimento e encaminhamento.
Art. 144. O serviço de hemoterapia informará, mensalmente, à autoridade sanitária competente, os dados cadastrais dos doadores com resultados reagentes dos testes laboratoriais para infecções transmissíveis pelo sangue e o resultado das convocações para a coleta de novas amostras ou orientações dadas aos doadores, conforme padronização definida pelas instâncias competentes e pelo serviço de hemoterapia.
Art. 145. Pelo menos durante os seis próximos meses após a doação, será conservada (plasmateca ou soroteca) uma alíquota da amostra de plasma ou soro de cada doação de sangue em temperatura igual ou inferior a -20° C (vinte graus Celsius negativos).
Art. 146. É obrigatória a pesquisa de hemoglobina S nos doadores de sangue, pelo menos, nas duas primeiras doações.
§ 1º Os componentes eritrocitários de doadores com pesquisa de hemoglobina S positiva conterão esta informação no seu rótulo, sem necessidade de descarte.
§ 2º Os componentes de que trata o § 1º não serão desleucocitados e nem utilizados em pacientes:
I - com hemoglobinopatias;
II - com acidose grave;
III - recém-nascidos;
IV - de transfusão intrauterina;
V - de procedimentos cirúrgicos com circulação extracorpórea; ou
VI - com hipotermia.
§ 3º O doador que apresentar pesquisa de hemoglobina S positiva será orientado e encaminhado a serviço assistencial para avaliação clínica, se for o caso.
Seção VIII
Da Rotulagem do Sangue do Doador
Art. 147. É obrigatória a fixação de rótulos e etiquetas em cada unidade de sangue, que ficarão firmemente aderidos à bolsa plástica.
§ 1º Os rótulos de que trata o caput não serão adulterados.
§ 2º As informações contidas nos rótulos e etiquetas finais das bolsas serão impressas de forma legível.
Art. 148. É obrigatório o controle de rotulagem de cada unidade por duas pessoas diferentes, a menos que seja utilizada a tecnologia de código de barras ou alguma outra forma eletrônica de verificação devidamente validada.
Art. 149. A identificação das bolsas na coleta permitirá a rastreabilidade da bolsa desde a sua obtenção até o término do ato transfusional, permitindo, inclusive, a investigação de eventos adversos que eventualmente possam ocorrer durante ou após o ato transfusional.
Art. 150. A identificação das bolsas e das amostras de qualificação de sangue do doador será de acordo com o Padrão ISBT 128.
Parágrafo único. No momento da coleta, a identificação a que se refere o caput será feita nas bolsas principais e satélites, não devendo ser raspada, removida ou coberta posteriormente.
Art. 151. Os rótulos dos componentes sanguíneos liberados para uso conterão as seguintes informações:
I - nome e endereço do serviço de hemoterapia coletor;
II - data da coleta;
III - nome do componente sanguíneo;
IV - volume aproximado do componente sanguíneo;
V - identificação numérica ou alfanumérica que permita a rastreabilidade do doador e da doação;
VI - nome do anticoagulante ou outra solução preservativa
VII - temperatura adequada para a conservação;
VIII - data de vencimento do produto;
IX - o grupo ABO e RhD;
X - o resultado da pesquisa de anticorpos antieritrocitários irregulares, quando esta for positiva, de preferência com o nome do anticorpo identificado;
XI - o resultado dos testes não reagentes para triagem de infecções transmissíveis pelo sangue; e
XII - a inscrição "doação autóloga", quando for o caso.
Parágrafo único. Nos componentes nos quais o tempo de armazenamento é fator crítico para a qualidade destes, será considerada a hora de coleta na determinação do prazo de vencimento.
Art. 152. Os rótulos de componentes liberados, submetidos a procedimentos de modificação para formação de pool (CPs e CRIOs), conterão as seguintes informações:
I - indicação de que se trata de um pool e o número do pool;
II - nome do serviço de hemoterapia responsável pela preparação do pool;
III - grupo ABO e RhD das unidades do pool;
IV - volume aproximado do pool; e
V - data e horário de vencimento do pool.
§ 1º Será informado nos rótulos dos componentes de que trata o caput, ainda, quando for desleucocitado, irradiado ou CMV negativo.
§ 2º O serviço de hemoterapia que preparou o pool terá um sistema que permita a rastreabilidade de todas as unidades que o compõe.
Seção IX
Da Conservação do Sangue e Componentes
Art. 153. As câmaras de conservação em que se armazenam o sangue, os componentes sanguíneos e os hemoderivados serão apropriadas para essa finalidade e de uso exclusivo.
Art. 154. É permitida a utilização da mesma câmara de conservação para armazenamento de reagentes e amostras envolvidos nos testes pré-transfusionais.
§ 1º A localização e identificação dos compartimentos serão evidentes e distintas dentro da câmara.
§ 2º Em serviço de hemoterapia de pequeno porte, é permitida a utilização de uma mesma câmara de conservação para armazenamento dos componentes sanguíneos, reagentes e amostras, sem prejuízo do descrito no caput.
Art. 155. Os componentes sanguíneos serão armazenados à temperatura que resulte ótima para sua função e para a segurança do produto, de acordo com o disposto no Capítulo I, Seção V, deste Anexo.
§ 1º As câmaras de conservação que são utilizadas para conservar o sangue e seus componentes terão um sistema de ventilação para circulação de ar e temperatura uniformemente distribuída em todos os compartimentos.
§ 2º É recomendável que as câmaras de conservação para concentrado de hemácias, plaquetas e plasma possuam sistema de registro contínuo de temperatura.
§ 3º Em situações em que não esteja disponível o recurso citado no § 2º, a verificação e o registro da temperatura serão realizados a cada quatro horas, se os equipamentos estiverem em uso rotineiro, isto é, com abertura constante das portas.
§ 4º Em situações em que as portas estiverem permanentemente fechadas, o monitoramento pode ser feito, no máximo, a cada doze horas, sendo obrigatória a instalação de um termômetro de registro de temperatura máxima e mínima.
§ 5º Os registros de temperatura serão periodicamente revisados por uma pessoa qualificada e ações corretivas devem ser previstas e desencadeadas no caso de registros de temperatura fora do determinado para o equipamento e que possam comprometer a qualidade dos produtos armazenados.
Art. 156. As câmaras de conservação de sangue, componentes e hemoderivados terão sistema de alarme sonoro ou visual que serão ativados a uma temperatura que permita a execução das condutas apropriadas para evitar que ocorram danos.
§ 1º As câmaras de conservação de concentrados de hemácias, plaquetas e hemoderivados serão dotadas de alarmes de alta e de baixa temperatura.
§ 2º Os alarmes de que trata o § 1º serão testados, pelo menos, a cada três meses.
§ 3º As câmaras de conservação de plasma não precisam de alarmes de baixa temperatura.
Art. 157. Os banhos termostatizados (banhos-maria) ou incubadoras possuirão termômetro de uso exclusivo.
Parágrafo único. A temperatura será registrada a cada vinte e quatro horas e conferida imediatamente antes do uso do equipamento.
Art. 158. No serviço de hemoterapia haverá planos de contingência disponíveis com procedimentos escritos que contenham instruções sobre como proceder em casos de cortes de energia elétrica ou em casos de defeitos na cadeia do frio.
Seção X
Da Doação de Componentes por Aférese
Art. 159. Aplicam-se à seleção e ao cuidado dos doadores por aférese as normas estabelecidas para a doação de sangue total.
Parágrafo único. A coleta de leucócitos por aférese será precedida de avaliação médica.
Art. 160. A coleta por aférese em doadores que não cumpram os requisitos habituais será realizada se o componente a ser coletado tiver uma aplicação especial para um determinado receptor, com a autorização formal de médico hemoterapeuta.
Parágrafo único. Os procedimentos de aférese serão realizados com uso de equipamentos próprios para este fim.
Art. 161. Para realizar a doação por aférese, o doador deve concordar com o procedimento por meio da assinatura de um termo de consentimento informado, após ter sido informado, de forma clara, acessível e detalhada, sobre o procedimento que será realizado, os riscos, benefícios, possíveis eventos adversos e demais questões relacionadas aos cuidados em saúde.
§ 1º Para o cumprimento do disposto no caput, serão aplicadas as regras estabelecidas no Capítulo I, Seção III, deste Anexo.
§ 2º O termo de consentimento informado para a doação por aférese explicará, de maneira clara:
I - o procedimento de coleta;
II - as possíveis complicações; e
III - os riscos para o doador.
Art. 162. O procedimento de aférese é de responsabilidade do médico hemoterapeuta.
Parágrafo único. Durante o procedimento de aférese, o doador será acompanhado pela equipe do serviço de hemoterapia, que disporá de cuidados médicos de emergência para o caso de reações adversas.
Art. 163. O volume total coletado de hemácias, plaquetas, plasma e múltiplos componentes e o volume sanguíneo no circuito extracorpóreo não deve superar 15% (quinze por cento) da volemia do doador.
Art. 164. A doação de plasma por aférese poderá ser feita em situações especiais, com o objetivo de suprir a necessidade transfusional de determinados pacientes, ou para fracionamento industrial exclusivamente por serviços públicos, após autorização da CGSH.
§ 1º O intervalo mínimo entre duas plasmaféreses em um doador é de quarenta e oito horas, podendo um mesmo doador realizar doações, no máximo, duas vezes em um período de sete dias e quatro vezes em um período de dois meses.
§ 2º Depois da quarta doação efetuada em menos de sessenta dias, haverá um intervalo de, no mínimo, dois meses até a doação subsequente.
§ 3º O número máximo anual de doações de plasma por aférese, por doador, não será maior que doze.
§ 4º A dosagem de proteína total sérica e de IgG e IgM serão monitoradas em intervalos de quatro meses para doadores em que o intervalo entre as doações seja inferior a quatro semanas.
§ 5º O volume de plasma por coleta não excederá 10 mL/Kg (dez mililitros por quilograma) de peso até o máximo de 600 mL (seiscentos mililitros).
§ 6º Se um doador de plasma por aférese doar uma unidade de sangue total, ou se a perda de hemácias durante o procedimento for superior a 200 mL (duzento mililitros), devem transcorrer, pelo menos, oito semanas antes que um novo procedimento de plasmaférese seja realizado.
§ 7º É vedada, aos serviços de hemoterapia privados, a coleta de plasma por aférese para fins industriais.
Art. 165. O serviço de hemoterapia que possui programa de doação de plasma por aférese para obtenção de matéria-prima para produção de hemoderivados ou para suprir a necessidade transfusional de determinados pacientes obedecerá a todos os requisitos definidos neste Anexo para seleção do doador e coleta de sangue.
§ 1º O serviço de hemoterapia manterá cadastro que permita fácil identificação de doadores que se encontram na condição descrita no caput.
§ 2º O doador de plasma por aférese receberá todas as informações referentes ao procedimento a que será submetido.
§ 3º A ciência e o consentimento específico do doador serão registrados para o fim proposto no caput.
Art. 166. Será realizada a contagem de plaquetas em todos os candidatos à doação por plaquetaférese.
§ 1º A contagem de plaquetas a que se refere o caput será realizada no dia da doação ou nos três dias que a antecedem, desde que não tenha havido outra doação de plaquetas no período.
§ 2º O candidato à doação será inapto se a contagem de plaquetas for inferior a 150 x 10 3 plaquetas/μL (cento e cinquenta vezes dez elevado à terceira potência de plaquetas por microlitro).
§ 3º A estimativa de contagem de plaquetas do doador no final do procedimento de coleta não pode ser inferior a 100 x 10 3 plaquetas/μL (cem vezes dez elevado à terceira potência de plaquetas por microlitro).
§ 4º O intervalo mínimo entre duas plaquetaféreses em um doador é de quarenta e oito horas, podendo um mesmo doador realizar doações, no máximo, quatro vezes por mês e vinte quatro vezes por ano.
§ 5º Se um doador de plaquetas por aférese doar uma unidade de sangue total ou se a perda de hemácias durante o procedimento for superior a 200 mL, deverão transcorrer, pelo menos, oito semanas antes que um novo procedimento de plaquetaférese seja realizado.
Art. 167. A coleta de leucócitos por leucocitaférese será objeto de protocolo especialmente elaborado pelo serviço de hemoterapia.
§ 1º É permitida a utilização de agentes mobilizadores de granulócitos, tais como G-CSF e corticosteroides, quando não contraindicados, e de agentes hemossedimentantes nos doadores, que deverão estar especificados no protocolo.
§ 2º É obrigatória a realização de contagem de granulócitos em todos os concentrados de granulócitos coletados.
§ 3º O termo de consentimento informado para coleta de granulócitos deverá incluir as complicações e riscos relacionados ao uso das medicações mobilizadoras e do agente hemossedimentante.
§ 4º A seleção de doadores de linfócitos seguirá critérios específicos e pré-definidos em protocolo terapêutico específico.
Art. 168. A coleta de múltiplos componentes por aférese será objeto de protocolo especial específico, a ser elaborado pelo serviço de hemoterapia, e poderá ser realizada através das seguintes opções:
I - um concentrado de plaquetas com, no mínimo, 3,0 x 10 11 (três vezes dez elevado à décima primeira potência) plaquetas e um concentrado de hemácias, com no mínimo 40 g (quarenta gramas) de hemoglobina; e
II - duas unidades de concentrados de hemácias, cada uma com, no mínimo, 40 g (quarenta gramas) de hemoglobina.
§ 1º Para a coleta de que trata o inciso I do caput, serão observados os seguintes critérios:
I - o intervalo mínimo entre cada doação e o número máximo de coletas por ano são os
mesmos estabelecidos para a doação de sangue total;
II - o doador deve ter contagem de plaquetas igual ou superior a 150 x 10 3 /μL (cento e cinquenta vezes dez elevados à terceira potência por microlitro), dosagem de hemoglobina superior a 13g/dL (treze gramas por decilitro) e peso superior a 60 kg (sessenta quilogramas); e
III - o volume total coletado dos hemocomponentes deve ser inferior a 8mL/kg (oito mililitros por quilograma) de peso do doador do sexo feminino e 9mL/kg (nove mililitros por quilograma) do sexo masculino.
§ 2º Para a coleta de que trata o inciso II do caput serão observados os seguintes critérios:
I - o doador deve pesar, no mínimo, 70 kg (setenta quilogramas), e ter uma dosagem de hemoglobina superior a 14g/dL (catorze gramas por decilitro);
II - o intervalo mínimo entre as doações será de quatro meses para os homens e de seis meses para as mulheres; e
III - o volume total coletado dos hemocomponentes deve ser inferior a 8 mL/kg (oito mililitros por quilograma) de peso do doador do sexo feminino e 9 mL/kg (nova mililitros por quilograma) do sexo masculino.
Art. 169. Os doadores de componentes sanguíneos por aférese serão submetidos aos mesmos exames de qualificação do doador de sangue total, além dos exames específicos para cada tipo de doação.
§ 1º Os exames de triagem laboratorial para infecções transmissíveis pelo sangue serão realizados em amostra colhida no mesmo dia do procedimento.
§ 2º Para coleta de leucócitos, os exames de que trata o caput poderão ser realizados em amostras colhidas até setenta e duas horas antes da doação.
Art. 170. Será mantido registro de cada procedimento de aférese, no qual constarão as seguintes informações:
I - a identidade do doador;
II - o tipo de componente(s) sanguíneo(s) produzido(s);
III - o volume de componente(s) produzido(s);
IV - o anticoagulante empregado;
V - a duração da coleta;
VI - as drogas administradas e respectivas doses;
VII - as reações adversas ocorridas durante a coleta e o tratamento aplicado; e
VIII - outros eventos adversos relacionados ao procedimento.
Seção XI
Da Realização de Aférese Terapêutica
Art. 171. A aférese terapêutica será efetuada apenas mediante a solicitação escrita do médico do paciente, com a concordância do médico hemoterapeuta.
§ 1º O médico hemoterapeuta responsável pelo procedimento determinará o volume de sangue a ser processado, a frequência do procedimento e a necessidade de cuidados especiais.
§ 2º O serviço de hemoterapia terá protocolo escrito para a execução dos procedimentos de aférese terapêutica, descrevendo a metodologia empregada.
§ 3º Os registros do procedimento serão mantidos e conterão as seguintes informações:
I - a identificação do paciente;
II - o diagnóstico;
III - o tipo de procedimento terapêutico;
IV - o método empregado;
V - o volume sanguíneo processado;
VI - o tipo e quantidade do componente removido ou tratado;
VII - o tipo e quantidade dos líquidos utilizados;
VIII - qualquer reação adversa ocorrida e medicação administrada; e
IX - outros eventos adversos relacionados ao procedimento.
§ 4º Deve ser assegurado ao doador e ao receptor a confidencialidade de seus dados pessoais.
§ 5º Aplicam-se à aférese terapêutica os cuidados de emergência estabelecidos no art. 162, os quais poderão ser acrescidos por outros em função do quadro clínico de cada paciente.
§ 6º O procedimento de aférese é de responsabilidade do médico hemoterapeuta.
Seção XII
Da Transfusão Sanguínea
Art. 172. As solicitações para transfusão de sangue ou componentes serão feitas exclusivamente por médicos, em formulário de requisição específico que contenha informações suficientes para a correta identificação do receptor.
§ 1º Devem constar no formulário de que trata o caput, no mínimo, os seguintes dados:
I - nome completo do paciente sem abreviaturas;
II - data de nascimento;
III - nome da mãe
IV - sexo;
V - número do prontuário ou registro do paciente;
VI - número do CPF;
VII - diagnóstico;
VIII - componente sanguíneo solicitado (com o respectivo volume ou quantidade);
IX - modalidade da transfusão;
X - resultados laboratoriais que justifiquem a indicação do componente sanguíneo;
XI - data;
XII - dados do médico solicitante (nome completo, assinatura e número do Conselho Regional de Medicina - CRM);
XIII - peso do paciente (quando indicado); e
XIV - antecedentes transfusionais, gestacionais e de reações à transfusão quando relatados pelo paciente.
§ 2º Não serão aceitas pelo serviço de hemoterapia requisições de transfusão fora dos padrões descritos no § 1º, incompletas, ilegíveis ou rasuradas.
§ 3º Em situação clinicamente justificável, a requisição de transfusão poderá ser aceita conforme protocolo estabelecido pelo serviço de hemoterapia, não eximida a necessidade de coletar as informações previstas no § 1º na sequência do evento transfusional.
§ 4º As instituições de assistência à saúde e os serviços de hemoterapia que disponham de tecnologia para emissão de prontuário eletrônico poderão estabelecer rotinas para prescrição eletrônica de componentes sanguíneos.
§ 5º Deve ser assegurado ao doador e ao receptor a confidencialidade de seus dados pessoais.
§ 6º O médico do serviço de hemoterapia pode suspender ou modificar uma transfusão quando considerá-la desnecessária, registrando no prontuário do paciente, de maneira clara, a alteração e os motivos dessa decisão.
Art. 173. São modalidades de transfusão:
I - programada para determinado dia e hora;
II - de rotina a se realizar dentro das vinte e quatro horas;
III - de urgência a se realizar dentro das três horas; e
IV - de emergência, quando o retardo da transfusão puder acarretar risco para a vida do paciente.
Parágrafo único. As transfusões devem ser realizadas, preferencialmente, no período diurno.
Art. 174. Na hipótese de transfusão de emergência, a liberação de sangue total ou hemocomponentes antes do término dos testes pré-transfusionais poderá ser feita, desde que obedecidas às seguintes condições:
I - o quadro clínico do paciente justifique a emergência, isto é, quando o retardo no início da transfusão coloque em risco a vida do paciente;
II - existência de procedimento escrito no serviço de hemoterapia, estipulando o modo como essa liberação será realizada;
III - termo de responsabilidade assinado pelo médico responsável pelo paciente, no qual afirme expressamente o conhecimento do risco e concorde com o procedimento; e
IV - as provas pré-transfusionais devem ser finalizadas, mesmo que a transfusão já tenha sido completada.
§ 1º A indicação de transfusões de emergência deve ser previamente definida em protocolo elaborado pelo Comitê Transfusional da instituição de assistência à saúde em que esta ocorrerá, sem prejuízo do disposto no inciso II do caput.
§ 2º O médico solicitante deve estar ciente dos riscos das transfusões de emergência e será responsável pelas consequências do ato transfusional, se essa situação houver sido criada por seu esquecimento, omissão ou pela indicação da transfusão sem aprovação prévia nos protocolos definidos pelo Comitê Transfusional ou pelo serviço de hemoterapia.
§ 3º Se não houver amostra do paciente no serviço de hemoterapia, esta será colhida assim que possível.
§ 4º Nos casos de transfusão na modalidade de emergência, em que não houver tempo para tipagem do sangue do receptor, é recomendável o uso de hemácias O RhD negativo (RH: -1) em mulheres com menos de 50 anos.
§ 5º Na hipótese de ocorrência do disposto no § 4º, caso não haja estoque no serviço de hemoterapia, poderá ser usado O RhD positivo (RH: 1), que deve ser considerado o componente de escolha em mulheres acima de 50 anos ou homens.
§ 6º Nos casos de transfusão na modalidade de emergência, em que não houver tempo para tipagem do sangue do receptor, é recomendável o uso de plasma A com baixos títulos de anti-B, com exceção de crianças, ou plasma AB.
§ 7º As amostras de pacientes submetidos à transfusão de emergência devem ser colhidas antes da transfusão ou pelo menos antes da administração de grande quantidade de componentes sanguíneos, pois isto pode comprometer o resultado dos testes pré-transfusionais.
§ 8º A equipe médica deve observar que na maioria das emergências é possível realizar a tipagem ABO e RhD do receptor, possibilitando o uso de sangue isogrupo.
§ 9º Em situações de emergências concomitantes, recomendam-se cuidados adicionais na identificação dos pacientes e preconiza-se a utilização de hemácias O, reduzindo, assim, o risco de incompatibilidade ABO por erro de identificação.
§ 10 Constará afixada aos componentes sanguíneos, de forma clara, a informação de que foram liberados sem a finalização dos testes pré-transfusiosnais, quando for o caso.
§ 11. A opção pelo tipo sanguíneo a ser transfundido nas situações de emergência fará parte de protocolo específico mencionado no inciso II do caput, a ser mantido por cada serviço de hemoterapia.
Art. 175. O envio do componente sanguíneo não implica a interrupção dos testes pré- transfusionais, os quais continuarão sendo realizados.
Parágrafo único. Em caso de anormalidade nos testes de que trata o caput, o médico assistente será imediatamente notificado, e a decisão sobre a suspensão ou continuação da transfusão será tomada em conjunto com o médico do serviço de hemoterapia.
Art. 176. A liberação de uma unidade de sangue ou componente sanguíneo para estoque em outro serviço de hemoterapia será feita:
I - para serviço de hemoterapia que tenha contrato, convênio, termo de compromisso e instrumento congênere com o serviço de hemoterapia distribuidor, definindo as responsabilidades entre as partes, para o fornecimento de unidades de sangue ou componentes sanguíneos;
II - mediante solicitação por escrito do serviço ao qual se destina, com assinatura, nome legível, cargo e registro do conselho de classe do profissional solicitante ou por forma digital com garantia de rastreabilidade dos dados relacionados ao pedido;
III - após verificação das condições de segurança necessárias para o correto acondicionamento e transporte do produto; e
IV - respeitados os demais critérios para a liberação de sangue e componentes sanguíneos citados neste Anexo.
Parágrafo único. O serviço de hemoterapia que receber uma unidade de sangue ou componente sanguíneo de outro serviço de hemoterapia registrará o recebimento, verificando as condições de segurança do acondicionamento e do transporte.
Art. 177. Em relação às amostras de sangue para testes pré-transfusionais, todos os tubos devem ser rotulados no momento da coleta, com o nome completo do receptor sem abreviaturas, seu número de identificação, identificação do coletador e data da coleta, sendo recomendável a identificação por código de barras ou etiqueta impressa.
§ 1º A coleta das amostras só será realizada após a identificação positiva do paciente, pelo nome completo e data de nascimento, ou com identificação por dois profissionais de saúde em caso de pacientes inconscientes ou incapazes.
§ 2º As pulseiras de identificação do paciente deve ser conferida no momento da coleta da amostra.
§ 3º Os tubos que não estejam corretamente identificados não serão aceitos pelo serviço de hemoterapia e devem ser descartados.
Art. 178. As amostras usadas para os testes pré-transfusionais serão coletadas para este fim específico, tendo uma validade de até setenta e duas horas, exceto nas situações previstas no art. 183.
Parágrafo único: se no rótulo da amostra não constar a hora, o dia da coleta deve ser considerado o D1 e a amostra será válida apenas até 23:59 do D3.
Art. 179. Antes que uma amostra de sangue seja utilizada para realizar os testes pré- transfusionais, será confirmado se os dados contidos na solicitação transfusional estão de acordo com os dados que constam do tubo da amostra.
Parágrafo único. Em casos de dúvidas ou discrepâncias, a amostra será descartada e será obtida uma nova amostra.
Art. 180. Os testes pré-transfusionais incluirão:
I - para sangue total e concentrado de hemácias:
a) a tipagem ABO (direta e reversa) e RhD (RH: 1) e a pesquisa de anticorpos antieritrocitários irregulares (PAI) no sangue do receptor;
b) a retipagem ABO (direta) e RhD (RH: 1) do componente sanguíneo; e
c) a realização de uma prova de compatibilidade entre as hemácias do doador e o soro ou plasma do receptor (prova de compatibilidade maior), nos casos especificados no art. 183;
II - para concentrado de granulócitos:
a) a tipagem ABO (direta e reversa) e RhD (RH: 1) e a pesquisa de anticorpos antieritrocitários irregulares no sangue do receptor;
b) a retipagem ABO (direta) e RhD (RH: 1) do sangue do doador (amostra coletada no dia de coleta do concentrado de granulócitos); e
c) a realização de prova de compatibilidade entre as hemácias do doador (amostra coletada no dia da coleta do concentrado de granulócitos) e o soro ou plasma do receptor (prova de compatibilidade maior), nos casos especificados no art. 182;
III - para concentrado de plaquetas: tipagem ABO (direta e reversa) e RhD (RH: 1) no sangue do receptor
IV - para plasma e crioprecipitado: tipagem ABO (direta e reversa) e RhD (RH: 1) no sangue do receptor.
Parágrafo único. Na repetição dos testes no sangue do doador, serão observados os seguintes critérios:
I - a tipagem ABO será repetida em todos os componentes eritrocitários a serem compatibilizados usando uma amostra obtida de um segmento do tubo-coletor da bolsa;
II - a repetição da tipagem RhD (RH: 1) será realizada em bolsas rotuladas como "RhD negativo"; e
III - não é necessário repetir o teste para pesquisa do antígeno D fraco da bolsa de componentes sanguíneos.
Art. 181. Nos exames de sangue do receptor, a tipagem ABO e RhD (RH: 1) e a pesquisa de anticorpos antieritrocitários irregulares serão realizadas nas amostras de sangue do receptor de componentes eritrocitários.
§ 1º Se nos três meses que antecedem a transfusão, o paciente tiver sido transfundido com sangue ou componentes contendo hemácias (concentrados de hemácias, concentrados de plaquetas e concentrados de granulócitos) ou tiver histórico de gestação, as amostras para os testes pré- transfusionais serão obtidas dentro das setenta e duas horas que antecedem o ato transfusional.
§ 2º No caso de na última transfusão ter havido suspeita ou confirmação de reação transfusional hemolítica ou liberação de concentrados de hemácias não compatíveis, novas amostras deverão ser coletadas para investigação de reação transfusional e seleção de novos hemocomponentes para transfusão.
§ 3º Para pacientes não transfundidos e sem histórico gestacional nos últimos três meses, as amostras para os testes pré-transfusionais serão obtidas dentro dos sete dias que antecedem o ato transfusional, exceto os que apresentem histórico de pesquisa de anticorpos antieritrocitários irregulares positiva.
§ 4º A conduta estabelecida no § 1º será aplicada na falta de informações fidedignas acerca dos antecedentes.
§ 5º A tipagem ABO será realizada testando-se as hemácias com reagentes anti-A e anti-B monoclonais.
§ 6º A tipagem reversa sempre será realizada, testando-se o soro ou plasma com suspensão de hemácias conhecidas A1 e B e, opcionalmente, A2 e O.
§ 7º Nenhum resultado de tipagem ABO será concluído até a resolução das discrepâncias entre a tipagem direta e reversa.
§ 8º O antígeno RhD (RH: 1) será determinado colocando-se as hemácias com antissoro anti-D.
§ 9º Paralelamente ao estabelecido no § 8º, sempre será efetuado um controle da tipagem RhD, utilizando-se soro-controle compatível com o antissoro utilizado e do mesmo fabricante do anti-D.
§ 10. No caso de utilização de antissoros anti-D produzidos em meio salino, o uso do soro- controle na reação é dispensável.
§ 11. Se a reação com o soro-controle RhD for positiva, decorrente da presença eventual de anticorpos aderidos às hemácias ou proteínas séricas anormais, a tipagem RhD é considerada inválida e pode ser definida empregando-se antissoro anti-D produzido em meio salino.
§ 12. Deve-se utilizar antissoro monoclonal que não detecte o antígeno D parcial categoria VI (DVI - / negativo) e que contenha um clone IgM.
§ 13. Recomenda-se a investigação de variantes RhD quando for observada reatividade menor ou igual a dois ou discrepâncias entre diferentes reagentes.
§ 14. Recomenda-se a realização da fenotipagem para os antígenos eritrocitários no sangue do receptor, dos sistemas Rh (RH: 2, 3, 4, 5), Kell (KEL: 1), Duffy (FY: 1, 2), Kidd (JK: 1, 2) e MNS (MNS: 3, 4), para pacientes aloimunizados contra antígenos eritrocitários ou que estão ou poderão entrar em esquema de transfusão crônica, com o objetivo de auxiliar a identificação de possíveis anticorpos antieritrocitários irregulares.
§ 15. Nos casos abrangidos pelo § 14, recomenda-se a realização de transfusões fenótipo compatível, quando possível.
§ 16. A pesquisa de anticorpos antieritrocitários irregulares será realizada obedecendo aos seguintes critérios:
I - os métodos usados para pesquisa de anticorpos antieritrocitários irregulares no soro ou plasma devem ser capazes de detectar anticorpos clinicamente significativos e devem incluir incubação a 37 o C e o uso do soro antiglobulina humana (anti-IgG ou poliespecífico); e
II - para confirmar a validade de toda reação negativa em tubo na fase da antiglobulina, será adicionado em todos os tubos um reagente controle contendo hemácias sensibilizadas com anticorpos IgG.
Art. 182. Será realizado teste de compatibilidade entre o sangue do receptor e amostras das bolsas a serem utilizadas no ato transfusional.
§ 1º A prova de compatibilidade será realizada antes da administração de sangue total, concentrado de hemácias ou concentrado de granulócitos utilizando-se hemácias obtidas do tubo coletor da bolsa a ser transfundida e o soro ou plasma do receptor.
§ 2º Se a pesquisa de anticorpos antieritrocitários irregulares for negativa e não existirem antecedentes transfusionais ou gestacionais, a fase da antiglobulina do teste de compatibilidade poderá ser omitida.
§ 3º Quando a pesquisa de anticorpos antieritrocitários irregulares mostrar resultados positivos, deve ser realizada a identificação da especificidade dos anticorpos detectados para seleção segura de concentrados de hemácias fenotipados a serem transfundidos.
§ 4º O intervalo para a realização da identificação a cada nova pesquisa positiva deverá ser determinado e definido em procedimento operacional por cada serviço de hemoterapia.
§ 5º Se o serviço não realizar a identificação de que trata o § 3º, as amostras do paciente devem ser encaminhadas a um serviço de imuno-hematologia eritrocitário de referência para completar a investigação laboratorial.
§ 6º Caso o paciente apresente anticorpos irregulares clinicamente significantes ou histórico dos mesmos, o serviço de hemoterapia ou a unidade assistencial deve fornecer orientação para o paciente, informando quais os anticorpos identificados e a fenotipagem, se disponível.
§ 7º A decisão de transfundir concentrado de hemácias incompatível será justificada por escrito, em termo assinado pelo hemoterapeuta ou pelo médico assistente do paciente e, quando possível, pelo paciente ou seu responsável legal.
§ 8º Os serviços de hemoterapia que realizam identificação de anticorpos irregulares, devem estabelecer critérios para confirmação e exclusão de especificidade de anticorpos em seus procedimentos operacionais.
§ 9º Quando os resultados dos testes pré-transfusionais demonstrarem que não há concentrado de hemácias compatível para o receptor, o serviço de hemoterapia comunicará este fato ao médico solicitante e, em conjunto com este, realizará a avaliação clínica do paciente.
Art. 183. O serviço de hemoterapia que realiza atendimento de emergência terá protocolo escrito de manuseio de pacientes com hemorragia grave/ hemorragia ameaçadora à vida.
§ 1º O serviço de hemoterapia com atendimento frequente de pacientes com hemorragia grave pode manter em seu estoque plasma descongelado por até 5 dias, desde que a data e hora do descongelamento e da validade estejam adequadamente anexadas à bolsa.
§ 2º Os testes pré-transfusionais poderão ser abreviados após a troca de uma volemia sanguínea.
Art. 184. O serviço de hemoterapia abrirá registro para cada receptor de transfusão, o qual conterá todas as informações relativas aos exames pré-transfusionais, antecedentes de reações adversas à transfusão, data das transfusões e relação dos componentes sanguíneos transfundidos, com os respectivos tipos e identificação.
Parágrafo único. O registro de que trata o caput será consultado e atualizado a cada transfusão e a cada exame imuno-hematológico realizado.
Art. 185. O sangue total e os concentrados de hemácias serão ABO compatíveis.
§ 1º Os receptores RhD-positivo poderão receber sangue total ou concentrado de hemácias RhD-positivo ou RhD-negativo.
§ 2º Os receptores RhD-negativo receberão sangue total ou hemácias RhD-negativo, exceto em circunstâncias justificadas e desde que não apresentem sensibilização prévia.
§ 3º Quando um receptor apresentar anticorpos antieritrocitários irregulares clinicamente significativos nos testes pré-transfusionais, ou tiver antecedentes de presença de tais anticorpos, o sangue total ou concentrado de hemácias a serem transfundidos serão compatíveis e não possuirão os antígenos correspondentes.
§ 4º Na hipótese do § 3º, recomenda-se a profilaxia para aloimunização contra outros antígenos utilizando-se concentrados de hemácias fenotipadas.
§ 5º Para pacientes que não apresentam anticorpos antieritrocitários que estão ou poderão entrar em esquema de transfusão crônica, recomenda-se a utilização de concentrado de hemácias fenotipadas compatíveis para o sistema Rh e K (C, c, E, e, K).
§ 6º As transfusões de plasma devem ser ABO compatíveis com as hemácias do receptor e não necessitam de provas de compatibilidade.
§ 7º As transfusões de CRIO não necessitam de provas de compatibilidade e, em crianças de até dez anos ou 35 kg (trinta e cinco quilogramas), serão isogrupo ou ABO compatíveis.
§ 8º O plasma contido nos concentrados de plaquetas será ABO compatível com as hemácias do receptor.
§ 9º Caso não seja possível o cumprimento do determinado no § 8º, avaliar o volume de plasma do componente sanguíneo, a presença de anti-A e anti-B de relevância clínica e o peso do receptor na decisão de transfundir concentrado de plaquetas não isogrupo.
§ 10. As hemácias presentes nos concentrados de granulócitos serão ABO compatíveis com o plasma do receptor.
§ 11. Para as transfusões de concentrados de granulócitos colhidos em doadores estimulados pelo Fator Estimulador de Colônias de Granulócitos - G-CSF, será feita uma prova de compatibilidade maior com o soro do receptor e as hemácias do doador antes de se iniciar a administração do G-CSF ao doador.
§ 12. Na hipótese do § 11, caso a prova de compatibilidade resulte incompatível em decorrência de aloanticorpos de significado clínico, a doação não deve ser efetuada.
Art. 186. Na amostra pré-transfusional inicial para transfusão em neonatos e crianças de até quatro meses de vida será realizada a tipagem ABO direta.
§ 1º Não será realizada a tipagem reversa.
§ 2º O antígeno RhD será determinado colocando-se as hemácias com antissoro Anti-D.
§ 3º Paralelamente ao procedimento disposto no § 2º, será efetuado o controle da tipagem RhD através de soro controle compatível com o antissoro utilizado e do mesmo fabricante do anti-D.
§ 4º No caso de utilização de antissoros anti-D produzido em meio salino, o uso do soro controle na reação será dispensável.
§ 5º Se a reação com o soro-controle RhD for positiva, decorrente da presença de alo- anticorpos maternos aderidos às hemácias do recém-nascido, a tipagem RhD será considerada inválida e poderá ser definida empregando-se antissoro anti-D produzido em meio salino.
§ 6º Se as hemácias selecionadas para transfusão não forem do grupo O, será investigada, no soro ou plasma do neonato e das crianças até quatro meses de vida, a presença de anti-A ou anti-B, com métodos que incluam uma fase de antiglobulina.
§ 7º O teste a que se refere o § 6º não precisa ser realizado se houver disponibilidade de uma amostra do sangue da mãe para tipagem ABO e se a tipagem ABO da mãe for a mesma do recém- nascido.
§ 8º Se ocorrer detecção da presença de anti-A ou anti-B, será transfundido concentrado de hemácias "O" até que o anticorpo deixe de ser demonstrável no soro do neonato ou das crianças com até quatro meses de vida.
§ 9º Na amostra pré-transfusional inicial, será realizada a pesquisa de anticorpos antieritrocitários irregulares utilizando-se, preferencialmente, o soro da mãe ou eluato do recém-nascido.
§ 10. Se a pesquisa de anticorpos irregulares for negativa, não será necessário compatibilizar as hemácias para a primeira transfusão nem para as transfusões subsequentes para neonatos ou crianças com até quatro meses de vida, desde que as hemácias sejam do grupo "O".
§ 11. Se a pesquisa de anticorpos irregulares demonstrar a presença de anticorpos clinicamente significativos, a transfusão será feita com unidades que não contenham os antígenos correspondentes.
§ 12. As unidades a que se refere o § 11 devem ser compatibilizadas com soro do neonato ou da criança com até quatro meses de vida ou com soro da sua mãe.
§ 13. Os neonatos e as criança com até quatro meses de vida não serão transfundidos com sangue total, plasma ou outros componentes sanguíneos que contenham anticorpos irregulares clinicamente significativos.
Art. 187. Em caso de exsanguíneo transfusão, para a seleção do componente sanguíneo, será utilizado em recém-nascidos sangue total ou concentrado de hemácias colhido há menos de cinco dias.
§ 1º Caso não haja disponibilidade de sangue recente, será utilizado sangue colhido há mais de cinco dias, sendo, para isto, necessária uma autorização escrita do médico assistente e do médico do serviço de hemoterapia.
§ 2º Deve-se usar plasma compatível com as hemácias do paciente.
§ 3º Nos casos de incompatibilidade pelo sistema Rh ou por outros sistemas, as hemácias serão compatíveis com o soro da mãe e desprovidas do(s) antígeno(s) contra o(s) qual (is) a mãe está imunizada.
§ 4º Na transfusão intrauterina serão utilizados concentrados de hemácias do grupo "O" compatíveis com os anticorpos maternos.
Seção XIII
Da Liberação de Sangue para Transfusão
Art. 188. Será afixado, em toda bolsa de componente sanguíneo a ser transfundida, etiqueta ou cartão de transfusão que indique:
I - o nome completo do receptor;
II - a instituição de assistência à saúde, enfermaria ou leito em que se encontra o receptor;
III - o registro e a tipagem ABO e RhD do receptor;
IV - o número de identificação da bolsa de componente sanguíneo e sua tipagem ABO e RhD.
V - a conclusão do teste de compatibilidade, quando aplicável;
VI - a data do envio do componente sanguíneo para a transfusão; e
VII - o nome do responsável pela realização dos testes pré-transfusionais e pela liberação do componente sanguíneo.
Art. 189. A liberação de concentrado de hemácias com o resultado "Compatível" ocorrerá exclusivamente quando:
I - todos os anticorpos regulares e irregulares clinicamente significantes presentes na amostra do paciente forem detectados e identificados;
II - for confirmada, por meio de fenotipagem eritrocitária, a ausência do(s) antígeno(s) correspondente(s) no hemocomponente a ser transfundido; e
III - for considerado o histórico de anticorpos irregulares clinicamente significantes do paciente, ainda que não detectados na amostra atual.
§ 1º O teste de compatibilidade será considerado "Inconclusivo" nas seguintes hipóteses:
I - paciente com Pesquisa de Anticorpos Irregulares (PAI) positiva na amostra atual, sem a identificação do anticorpo; ou
II - paciente com histórico de anticorpos irregulares clinicamente significantes, sem a verificação prévia, por fenotipagem, da presença ou ausência do(s) antígeno(s) correspondente(s) no concentrado de hemácias a ser transfundido.
§ 2º O teste de compatibilidade será considerado "Incompatível" caso o paciente apresente, na amostra atual ou em seu histórico, anticorpos irregulares clinicamente significantes e o hemocomponente a ser transfundido possua o(s) antígeno(s) correspondente(s).
§ 3º A transfusão de hemocomponentes com teste de compatibilidade "Inconclusivo" ou "Incompatível" será restrita a situações de urgência e emergência em que o quadro clínico não permita aguardar a conclusão do estudo imuno-hematológico, e ficará condicionada:
I - à autorização expressa do médico assistente, após orientação sobre o risco de hemólise e a necessidade de medicação pré-transfusional; e
II - ao acompanhamento clínico e laboratorial do paciente após a transfusão, para monitoramento de eventual reação transfusional.
§ 4º O serviço de hemoterapia deverá dispor de procedimento operacional que detalhe essas condutas e os respectivos registros.
Art. 190. Serão conservadas a 4 ± 2 o C (quatro mais ou menos dois graus Celsius), durante pelo menos sete dias após a transfusão, uma amostra do concentrado de hemácias (segmento do tubo coletor) e uma amostra do receptor.
Art. 191. Serão avaliados, antes da liberação para a transfusão, o aspecto do componente sanguíneo e etiqueta ou cartão de transfusão.
§ 1º Na avaliação de que trata o caput, serão verificados:
I - a coloração;
II - a integridade do sistema;
III - a presença de hemólise ou de coágulos;
IV - a presença de swirling no concentrado de plaquetas; e
V - a data e hora de validade.
§ 2º Não serão liberados para transfusão componentes sanguíneos em que sejam constatadas anormalidades em seu aspecto ou cujo cartão/ etiqueta de transfusão não contenha as informações previstas no art. 189.
Art. 192. O cartão/etiqueta de transfusão do componente sanguíneo conterá, ainda, as seguintes instruções de procedimento ao profissional de saúde responsável pela transfusão:
I - identificar adequadamente o receptor;
II - transfundir somente mediante prescrição médica;
III - conferir os resultados dos exames que aparecem no rótulo da bolsa;
IV - utilizar equipo de infusão específico para transfusão;
V - não adicionar e nem infundir conjuntamente com medicamentos ou soluções;
VI - interromper imediatamente a transfusão na suspeita de reação transfusional; e
VII - verificar e informar o serviço de hemoterapia sobre qualquer suspeita de evento adverso.
Art. 193. Os componentes liberados para transfusão, mas não utilizados, podem ser reintegrados ao estoque de acordo com as seguintes condições:
§ 1º Deverá ser feita inspeção visual de todo hemocomponente antes da reintegração, sendo evidenciada:
I - inspeção visual conforme definido no § 1º do art. 191;
II - o componente não pode estar violado;
III - existir um segmento ou tubo conectado à bolsa de concentrado de hemácias de tamanho suficiente para permitir a realização de outros testes de compatibilidade;
§ 2º O profissional do serviço de hemoterapia responsável pela reintegração do hemocomponente ao estoque deverá retirar a identificação do receptor e registrar a devolução;
§ 3º O componente tenha sido mantido em temperatura apropriada durante todo o tempo de permanência fora do serviço de hemoterapia;
I - o concentrado de hemácia pode ser reintegrado caso tenha sido mantido em temperatura não controlada ou desconhecida por até trinta minutos; ou
II - o concentrado de hemácia pode ser reintegrado caso tenha sido mantido em temperatura não controlada ou desconhecida por trinta a sessenta minutos poderá ser reintegrado ao estoque, desde que retorne à temperatura de armazenamento a 4 ± 2oC (quatro mais ou menos dois graus Celsius), por pelo menos seis horas antes de nova liberação e não passe por essa situação por mais de três vezes.
Seção XIV
Do Ato Transfusional
Art. 194. O paciente ou seu responsável legal deverá assinar termo de consentimento informado, após orientação médica, no qual declare expressamente consentir com a transfusão, sendo informado sobre:
I - riscos e benefícios da transfusão;
II - alternativas à transfusão; e
III - consequências relacionadas à transfusão.
§ 1º O serviço de hemoterapia deve definir a política de aplicação do termo de consentimento, considerando o momento de sua aplicação.
§ 2º Ao doador e ao receptor de transfusão de sangue e seus componentes deve ser assegurado o direito de recusar os procedimentos e tratamentos médicos, devendo ser respeitada a sua vontade.
§ 3º É assegurado ao paciente o direito de, a qualquer tempo, retirar o seu consentimento.
§ 4º É assegurado ao paciente o direito de recusar a realização do ato transfusional, sendo respeitadas as diretivas antecipadas do paciente.
Art. 195. A transfusão será prescrita por médico e registrada no prontuário do paciente, com justificativa clara na evolução médica.
Parágrafo único. É obrigatório que fiquem registrados no prontuário do paciente a data e a hora de início e término da transfusão, os sinais vitais do paciente, pré e pós transfusionais, a identificação do componente sanguíneo, sua origem e as intercorrências.
Art. 196. As transfusões serão realizadas por médico, enfermeiro ou outro profissional de saúde habilitado, qualificado e conhecedor das normas constantes deste Anexo, devendo ocorrer sempre sob supervisão médica, em local onde haja, no mínimo, um médico presente para intervir em caso de reação transfusional.
§ 1º O paciente deve ter os seus sinais vitais, como a temperatura, pressão arterial e pulso, verificados e registrados, não mais que sessenta minutos antes do início da transfusão.
§ 2º Os primeiros dez minutos de transfusão serão acompanhados pelo enfermeiro ou profissional de saúde qualificado para tal atividade, que permanecerá ao lado do paciente durante esse intervalo de tempo.
§ 3º O paciente ou seu acompanhante serão orientados quanto à possibilidade de ocorrência de reações transfusionais e a necessidade de comunicar imediatamente à equipe assistencial responsável pelo paciente.
§ 4º Durante o transcurso do ato transfusional, o paciente será periodicamente monitorado para possibilitar a detecção precoce de eventuais reações adversas.
§ 5º Se houver alguma suspeita de reação adversa, a transfusão deve ser imediatamente interrompida e o médico deverá ser comunicado.
Art. 197. O receptor será identificado imediatamente antes da transfusão por meio da informação de seu nome completo e data de nascimento, prestada pelo próprio receptor ou por profissional da equipe médica ou de enfermagem responsável pela assistência direta ao paciente, se paciente incapaz ou incosciente.
§ 1º Havendo qualquer discrepância entre a identificação do receptor e a identificação constante da bolsa, a transfusão será suspensa até o esclarecimento do fato.
§ 2º Haverá mecanismos, tais como pulseiras ou braceletes, para todos os pacientes a fim de reduzir a possibilidade de erro na identificação do receptor, principalmente de receptores inconscientes ou desorientados.
§3º Antes da transfusão, deverá ser verificada a prescrição para conferir a identificação do paciente, o preparo pré-transfusional e os detalhes da infusão.
§ 4º A etiqueta/cartão de transfusão permanecerá anexada à bolsa e visível durante toda a transfusão.
Art. 198. Antes do início da transfusão, os componentes eritrocitários não permanecerão à temperatura ambiente por mais de trinta minutos.
Parágrafo único. Caso o tempo de que trata o caput seja atingindo, o componente será recolocado, imediatamente, em temperatura adequada de armazenamento.
Art. 199. Os componentes plaquetários serão mantidos em agitação contínua e transfundidos em até vinte e quatro horas depois de saírem do agitador contínuo de plaquetas, desde que agitados antes do uso.
Art. 200. As transfusões de componentes sanguíneos serão administradas por meio de equipos livres de pirógenos e descartáveis, que incluam filtro que retenha coágulos e agregados.
Art. 201. Os componentes sanguíneos serão infundidos em, no máximo, quatro horas.
Parágrafo único. Quando o período estabelecido no caput for atingindo, a transfusão será interrompida e as bolsas descartadas.
Art. 202. O aquecimento do sangue antes da transfusão, quando indicado, será realizado de forma controlada, em aquecedores próprios para este fim.
§ 1º Os aquecedores de que trata o caput serão dotados de termômetro visível e alarme sonoro ou visual.
§ 2º O serviço de hemoterapia definirá as indicações para o aquecimento de sangue.
Art. 203. Nenhum medicamento será adicionado à bolsa do componente sanguíneo ou infundido na mesma linha venosa, exceto a solução de cloreto de sódio a 0,9% (zero vírgula nove por cento), em casos excepcionais.
Art. 204. O PFC e o plasma isento de CRIO serão descongelados à temperatura de 37ºC (trinta e sete graus Celsius) em dispositivo devidamente qualificado.
§ 1º Para evitar contaminação, a bolsa será protegida por invólucro plástico durante o descongelamento em banho-maria.
§ 2º As unidades de plasma serão transfundidas o mais brevemente possível após seu descongelamento, não excedendo vinte e quatro horas, quando armazenadas a 4 ± 2 o C (quatro mais ou menos dois graus Celsius).
§ 4º O serviço de hemoterapia com atendimento frequente de pacientes com hemorragia grave pode manter em seu estoque plasma descongelado por até 5 dias, desde que a data e hora do descongelamento e da validade estejam adequadamente anexadas à bolsa.
§ 3º As unidades de plasma descongeladas e não transfundidas não devem ser recongeladas.
Art. 205. O CRIO será descongelado à temperatura de 37 o C (trinta e sete graus Celsius), devendo-se observar os mesmos procedimentos constantes do art. 204, caput e §§ 1º e 3º.
Parágrafo único. O CRIO, após o descongelamento, será mantido à temperatura de 22 ± 2oC (vinte e dois mais ou menos dois graus celsius), sendo transfundido o mais brevemente possível, não excedendo seis horas.
Art. 206. Nas transfusões de concentrados de plaquetas obtidos de sangue total em receptores RhD negativo, do sexo feminino, com menos de cinquenta de idade, serão transfundidos, preferencialmente, concentrados de plaquetas RhD negativo.
§ 1º Caso as plaquetas a serem transfundidas sejam RhD positivo, será realizada uma pesquisa de anticorpos antieritrocitários irregulares pré-transfusional na receptora.
§ 2º Caso a receptora de que trata o caput não possua anti-RhD, recomenda-se a administração de imunoglobulina anti-RhD por via parenteral, até setenta e duas horas após a transfusão.
§ 3º Nas transfusões subsequentes, será repetida a pesquisa de anticorpos antieritrocitários irregulares e, se não for detectado o anticorpo anti-RhD, recomenda-se repetir a dose de imunoglobulina anti-RhD se nova trasnfusão de CP RhD positivo.
Art. 207. Os concentrados de granulócitos serão transfundidos utilizando equipos livres de pirógenos e descartáveis, que incluam um filtro capaz de reter coágulos e agregados.
Parágrafo único. A transfusão de concentrados de granulócitos será objeto de protocolo elaborado pelo serviço de hemoterapia.
Art. 208. As transfusões em pacientes ambulatoriais serão realizadas em local apropriado.
Parágrafo único. Nas transfusões em pacientes ambulatoriais serão observadas as mesmas normas que regem as transfusões em pacientes internados.
Art. 209. Em casos especiais, a transfusão será realizada no domicílio do receptor ou durante o transporte do paciente, desde que todo o ato transfusional seja realizado sob supervisão médica.
Parágrafo único. O médico que acompanha o ato transfusional em domicílio ou durante o transporte do paciente será o responsável pela garantia do cumprimento dos requisitos técnicos previstos neste Anexo e disporá de medicamentos, materiais e equipamentos para atendimento de eventuais situações de emergência relacionadas ao ato transfusional.
Art. 210. O serviço de hemoterapia estabelecerá protocolos para atendimento:
I - de pacientes aloimunizados (anticorpos específicos para antígenos eritrocitários ou do sistema HLA/HPA);
II - para sangria terapêutica; e
III - para transfusão de substituição em adultos (troca eritrocitária manual ou por aférese).
Parágrafo único. Os procedimentos constantes dos protocolos de que trata o caput serão aprovados pelo responsável técnico do serviço de hemoterapia e serão mantidos registros relativos a estes procedimentos realizados.
Seção XV
Das Reações Transfusionais
Art. 211. A instituição de assistência à saúde que realiza transfusões deverá estabelecer procedimento para detecção, investigação, avaliação, comunicação, notificação e monitoramento das reações transfusionais.
§ 1º Na suspeita de reação transfusional o paciente receberá atendimento imediato e tanto o médico assistente quanto o serviço de hemoterapia que preparou a transfusão deverão ser comunicados.
§ 2º A instituição de assistência à saúde manterá os registros no prontuário do paciente referentes à investigação e à conduta adotadas nas reações transfusionais.
§ 3º O comitê transfusional do serviço de hemoterapia ou da instituição de assistência à saúde será informado e monitorará as reações transfusionais ocorridas zelando pelo atendimento e notificação dessas reações.
Art. 212. As reações transfusionais imediatas serão avaliadas e acompanhadas pelo serviço que realizou a transfusão, devendo contar com a colaboração do serviço produtor ou fornecedor do hemocomponente, quando necessário.
Parágrafo único. Consideram-se reações transfusionais imediatas aquelas que ocorrem até vinte e quatro horas depois de iniciada a transfusão.
Art. 213. Em caso de sinais e sintomas que levem à suspeita de reações transfusionais imediatas, serão adotadas, entre outras, as seguintes medidas:
I - interromper a transfusão imediatamente;
II - manter acesso venoso;
III - examinar rótulos das bolsas e de todos os registros relacionados à transfusão para verificar se houve erro na identificação do paciente ou das bolsas transfundidas;
IV - não desprezar as bolsas de componentes sanguíneos transfundidas e encaminhá-las ao serviço de hemoterapia, quando pertinente;
V - comunicar ao médico assistente e médico do serviço de hemoterapia;
VI - informar ao comitê transfusional; e
VII - comunicar e notificar a ocorrência à autoridade sanitária competente, conforme regulamentação e diretrizes do Sistema Nacional de Hemovigilância.
Art. 214. No caso de suspeita de reação hemolítica serão coletadas novas amostras de sangue do receptor.
§ 1º As amostras de que trata o caput serão rotuladas apropriadamente e, juntamente com a bolsa do componente sanguíneo em questão, mesmo vazia, serão imediatamente remetidas ao serviço de hemoterapia.
§ 2º Os testes pré-transfusionais serão repetidos com as amostras pré e pós-reação transfusional.
§ 3º Na amostra pós-reação transfusional serão realizados, no mínimo, os seguintes testes:
I - inspeção visual do soro ou plasma para detecção de hemólise;
II - tipagem ABO e RhD;
III - Teste Direto da Antiglobulina - TDA e eluato, se indicado;
IV - prova de compatibilidade maior com o seguimento da bolsa; e
V - pesquisa de anticorpos antieritrocitários irregulares, utilizando técnicas que aumentem a sensibilidade do método.
§ 4º Os resultados dos testes realizados com amostra pós-reação transfusional serão confrontados com os obtidos com a amostra pré-transfusão.
Art. 215. Os casos de suspeita de reação por contaminação microbiana ou TRALI serão comunicados imediatamente ao serviço de hemoterapia produtor do componente sanguíneo para rastreamento dos prováveis doadores envolvidos, devendo-se proceder a busca de cocomponentes para bloqueio e análise.
§ 1º Nos casos de suspeita de contaminação microbiana, é necessária cultura microbiológica da bolsa e do paciente.
§ 2º Os doadores associados ou implicados com caso de TRALI serão liberados para doação de sangue total, mas não para doação de plaquetas por aférese.
§ 3º O concentrado de hemácias obtido da doação de que trata o § 2º será liberado para transfusão após o procedimento de lavagem, o plasma será utilizado apenas para fracionamento industrial e não será produzido o concentrado de plaquetas.
Art. 216. O serviço de hemoterapia deverá elaborar procedimento para redução de ocorrência de sobrecarga volêmica - TACO, por meio de identificação de pacientes com maior risco e orientações para um atendimento transfusional diferenciado.
Art. 217. Em caso de febre relacionada à transfusão com elevação da temperatura corporal acima de 1 o C (grau Celsius) após o início da transfusão e atingindo temperatura superior 38 o C (graus Celsius), a transfusão será interrompida imediatamente e o componente sanguíneo não será mais infundido no paciente.
Art. 218. Somente em caso de reações alérgicas leves (urticária) a transfusão do mesmo componente sanguíneo poderá ser reiniciada.
Art. 219. As complicações ou reações transfusionais tardias serão avaliadas, acompanhadas e notificadas à autoridade sanitária competente.
§ 1º Consideram-se reações transfusionais tardias aquelas que ocorrem após vinte e quatro horas da transfusão.
§ 2º Os casos em que haja suspeita de transmissão de infecção por transfusão serão comunicados ao serviço produtor, investigados e notificados à autoridade sanitária competente.
§ 3º Novo estudo dos doadores dos componentes sanguíneos suspeitos será realizado, incluindo a convocação e a repetição dos testes para infecções transmissíveis de todos os doadores envolvidos.
§ 4º Depois da investigação do caso de que dispõe o § 3º, os seguintes procedimentos devem ser realizados:
I - comunicar ao médico do paciente a eventual soroconversão de um ou mais doadores envolvidos no caso;
II - após identificar o doador, encaminhá-lo para tratamento especializado e registrá-lo como inapto definitivo para doação; e
III - registrar as medidas efetuadas para o diagnóstico, notificação e encaminhamento.
Seção XVI
Do Sangue Autólogo
Art. 220. O procedimento de doação autóloga, que compreende doação autóloga pré- operatória, hemodiluição normovolêmica e recuperação intraoperatória, dependerá da solicitação do médico assistente e requer a aprovação do médico do serviço de hemoterapia.
Art. 221. A unidade de componente sanguíneo a ser utilizada será rotulada com os dizeres "Doação Autóloga" e será segregada em gaveta específica e utilizada apenas para transfusão autóloga.
Art. 222. Não é permitida a migração de bolsas de componentes sanguíneos autólogos para uso alogênico.
Art. 223. As doações autólogas serão submetidas aos mesmos testes imuno-hematológicos e testes de triagem para infecções transmissíveis pelo sangue realizados nas doações alogênicas.
Art. 224. Os pacientes que possuam testes para infecções transmissíveis pelo sangue reagentes para qualquer das infecções testadas poderão ser aceitos nos programas de doação e transfusão autólogas.
Parágrafo único. No caso tratado no caput, será necessária a identificação com etiqueta especial, indicando a situação de risco de contaminação da bolsa e haverá concordância explícita do procedimento, por escrito, do médico assistente do paciente e do médico do serviço de hemoterapia.
Art. 225. O serviço de hemoterapia deve definir os critérios para aceitação e rejeição de doadores autólogos, sendo contraindicações absolutas:
I - insuficiência cardíaca descompensada;
II - estenose aórtica grave;
III - angina instável;
IV - infarto agudo do miocárdio nos últimos seis meses;
V - acidente vascular cerebral isquêmico ou hemorrágico nos últimos seis meses;
VI - alto grau de obstrução da artéria coronária esquerda;
VII - cardiopatia cianótica; e
VIII - presença de infecção ativa ou tratamento antimicrobiano.
§ 1º As demais contraindicações serão avaliadas caso a caso, de acordo com o protocolo do serviço de hemoterapia.
§ 2º O volume de sangue a ser coletado será de até 8 mL/kg para mulheres e 9 mL/kg para homens.
§ 3º Não há limites de idade para as doações autólogas.
§ 4º A concentração de hemoglobina ou hematócrito do doador-paciente não deve ser inferior a 11g/dL (onze gramas por decilitro) e 33% (trinta e três por cento), respectivamente.
§ 5º A frequência das doações autólogas será determinada pelo médico hemoterapeuta.
§ 6º Não será colhido sangue do doador-paciente dentro das setenta e duas horas anteriores à cirurgia, sendo que o intervalo entre cada doação autóloga não será inferior a sete dias, a não ser em situações excepcionais, devidamente justificadas por um médico do serviço de hemoterapia.
Art. 226. Os mesmos testes realizados nas amostras dos doadores alogênicos deverão ser realizados nas amostras de doadores/ pacientes na doação autóloga.
Parágrafo único. O doador-paciente e o seu médico serão notificados sobre qualquer anormalidade nos exames realizados.
Art. 227. Além do estabelecido na Seção VIII, o rótulo da unidade autóloga conterá, pelo menos, as seguintes informações:
I - nome completo do doador-paciente;
II - nome da unidade de assistência à saúde de origem e número de registro do doador- paciente no serviço de hemoterapia; e
III - legenda "Doação Autóloga", conforme mencionado no art. 221.
Art. 228. Antes da transfusão dos componentes autólogos no doador-paciente, serão realizadas as determinações estabelecidas nos art. 177 a 181.
Parágrafo único. Na doação autóloga, é opcional a realização do teste de compatibilidade de que trata o art. 182.
Art. 229. O sangue autólogo poderá ser coletado do paciente imediatamente antes da cirurgia (hemodiluição normovolêmica) ou recuperado do campo cirúrgico ou de um circuito extracorpóreo (recuperação intraoperatória).
Art. 230. As unidades de sangue obtidas no pré-operatório imediato, por hemodiluição normovolêmica, permanecerão na sala de cirurgia em que o paciente está sendo operado durante todo o ato cirúrgico.
§ 1º As unidades de sangue de que trata o caput poderão ser utilizadas no doador-paciente em até vinte e quatro horas depois da coleta, desde que mantidas à temperatura de 4 ± 2oC (quatro mais ou menos dois graus Celsius), ou em até oito horas, se as bolsas forem mantidas à temperatura entre 20oC e 24oC.
§ 2º A transfusão das bolsas autólogas depois que o doador-paciente deixou a sala de cirurgia poderá ser realizada, desde que haja protocolo escrito que defina como serão feitos a identificação e o armazenamento dessas bolsas.
§ 3º O procedimento de hemodiluição pré-operatória poderá ser realizado mesmo em unidades de assistência à saúde que não disponham de serviço de hemoterapia.
Art. 231. A recuperação intraoperatória de sangue será feita por meio de equipamentos especialmente destinadas a este fim.
§ 1º Na hipótese de risco de veiculação ou disseminação de agentes infecciosos, o uso da recuperação intraoperatória está condicionada à autorização conjunta do médico assistente e do médico hemoterapeuta.
§ 2º Se a recuperação intraoperatória ocorrer em pacientes com risco de disseminação de células neoplásicas, deve-se usar filtros de leucócitos para a infusão do sangue recuperado.
§ 3º O sangue recuperado no intraoperatório não será transfundido em outros pacientes.
§ 3º O sangue recuperado no intraoperatório será transfundido em até quatro horas após coleta.
Art. 232. O serviço de hemoterapia manterá protocolo escrito acerca dos procedimentos relativos à doação autóloga, incluindo a seleção de anticoagulantes e soluções usadas no processamento, os aspectos ligados à identificação das bolsas e a sua preservação, bem como os aspectos concernentes às reações adversas.
Art. 233. No serviço de hemoterapia haverá um médico responsável pelo programa de transfusão autóloga pré-operatória e de recuperação intraoperatória.
Art. 234. O doador-paciente ou seu responsável assinará termo de consentimento informado previamente à realização dos procedimentos de coleta autóloga e após ter sido informado, de forma clara, acessível e detalhada, sobre o procedimento que será realizado, os riscos e benefícios, eventos adversos e demais questões relacionadas aos cuidados em saúde, salvaguardando-se as situações de urgência e emergência
Seção XVII
Dos Registros
Art. 235. O serviço de hemoterapia terá um sistema de registro informatizado apropriado que permita a rastreabilidade da unidade de sangue ou componente, desde a sua obtenção até o seu destino final, incluindo-se os resultados dos exames laboratoriais correlacionados.
Art. 236. Os registros que permitam a rastreabilidade da doação de sangue e componentes até a transfusão serão armazenados por, pelo menos, vinte anos.
§ 1º Os registros serãoinformatizados e contarão com sistemas de backup ou cópias de segurança arquivadas em locais distintos do arquivo original e que permitam a recuperação, se necessário.
§ 2º Será garantida a inviolabilidade dos registros.
Art. 237. Todos os registros do serviço de hemoterapia são absolutamente confidenciais.
Art. 238. O serviço de hemoterapia, quando solicitado, e mediante sua prévia avaliação, poderá informar os dados de seus registros às autoridades competentes e estas garantirão a confidencialidade dessas informações, conforme a legislação vigente.
Art. 239. Os registros relativos à doação conterão:
I - a identificação da doação alfanumérica que permita a rastreabilidade do doador e da doação;
II - os dados pessoais do doador obtidos de documento oficial com fotografia que permitam sua correta identificação e o número do CPF;
III - a reação adversa durante a coleta, se houver ocorrido;
IV - o peso, o pulso, a temperatura e o valor de hemoglobina ou hematócrito;
V - o documento assinado pelo doador a cada doação, declarando a veracidade das informações prestadas na triagem clínica e autorizando a utilização do sangue de acordo com o art. 34;
VI - termos de consentimentos assinados pelo doador; e
VII - as razões pelas quais o candidato à doação foi considerado inapto.
Art. 240. Os registros de produção dos componentes sanguíneos conterão os seguintes dados:
I - a data da coleta;
II - o código alfanumérico de identificação da unidade coletada;
III - o volume de sangue coletado;
IV - a tipagem ABO e RhD (RH: 1) do doador;
V - o resultado de fenotipagem eritrocitária, se realizada;
VI - o resultado dos testes para infecções transmissíveis pelo sangue, de acordo com os arts. 134 e 135, e outros porventura realizados;
VII - resultado da pesquisa de hemoglobina S;
VIII - resultado da pesquisa de hemolisina/ aglutinina, se realizada; e
IX - o destino do sangue coletado e dos componentes produzidos.
Art. 241. Os registros de distribuição dos componentes sanguíneos liberados conterão os seguintes dados:
I - data;
II - código alfanumérico de identificação da unidade de componente sanguíneo;
III - especificação da unidade de componente sanguíneo distribuída;
IV - volume da unidade de componente sanguíneo distribuída; e
V - identificação do local de destino.
Art. 242. Os registros dos componentes sanguíneos liberados para transfusão conterão os seguintes dados:
I - data de entrada dos componentes sanguíneos no serviço de hemoterapia que realizou a liberação para transfusão;
II - código alfanumérico de identificação da unidade do componente sanguíneo;
III - especificação da unidade de componente sanguíneo;
IV - volume da unidade de componente sanguíneo;
V - tipagem ABO e RhD do componente sanguíneo;
VI - resultado da pesquisa de hemoglobina S, se concentrado de hemácias;
VII - data de validade da unidade de componente sanguíneo;
VIII - data da transfusão;
IX - nome completo do receptor;
X - número de registro e localização do receptor;
XI - tipagem ABO e RhD (RH: 1) do receptor;
XII - resultado da pesquisa de anticorpos antieritrocitários irregulares do receptor; e
XIII - resultado das provas de compatibilidade, se realizadas.
§ 1º As unidades de componentes sanguíneos que não forem utilizadas para transfusão terão registro do seu destino final e do motivo da não utilização.
§ 2º Outros testes laboratoriais que forem necessários serão devidamente registrados.
Art. 243. Serão registrados os números das unidades transfundidas e as reações associadas a transfusões no prontuário do paciente.
CAPÍTULO II
DA GARANTIA DA QUALIDADE
DO SISTEMA DE GESTÃO DA QUALIDADE
Seção I
Das disposições Gerais
Art. 244. O serviço de hemoterapia possuirá manuais de procedimentos operacionais acerca das seguintes atividades do ciclo do sangue:
I - captação;
II - cadastro do candidato à doação;
III - triagem clínica;
IV - coleta;
V - exames de qualificação no sangue do doador;
VI - preparação de componentes sanguíneos;
VII - armazenamento e liberação;
VIII - distribuição;
IX - transporte;
X - transfusão;
XI - controle de qualidade dos componentes sanguíneos, insumos críticos e processos;
XII - descarte de resíduos;
XIII - biossegurança; e
XIV - atividades administrativas.
§ 1º Os procedimentos operacionais de cada atividade de que dispõe o caput serão disponibilizados a todo o pessoal envolvido na atividade, física ou eletronicamente.
§ 2º O serviço de hemoterapia, por meio de profissionais autorizados, avaliará, no mínimo a cada dois anos, os procedimentos operacionais de que dispõe o caput quanto à necessidade de revisão ou adequação destes, sendo que esta avaliação e as revisões/atualizações deverão ser registradas no sistema de gestão da qualidade.
§ 3º A introdução ou alteração de procedimentos no serviço de hemoterapia será precedida da elaboração ou revisão dos procedimentos operacionais.
Art. 245. O serviço de hemoterapia determinará formalmente as atribuições e responsabilidades técnicas e administrativas por processos e áreas.
Parágrafo único. O serviço de hemoterapia definirá e divulgará sua missão e sua política da qualidade, considerando os requisitos dos usuários e partes interessadas.
Art. 246. O serviço de hemoterapia disporá de políticas e ações que assegurem a qualidade dos produtos e serviços, garantindo que os procedimentos e processos ocorram sob condições controladas, entre outras ações, cita-se:
I - métodos e ferramentas de melhoria;
II - método de avaliação de controle de mudança de processos antes de sua efetiva implantação;
III - processos de proposição de ações preventivas;
IV - tratamento das reclamações e sugestões dos usuários; e
V - estratégias de avaliação de riscos relacionados aos processos.
Art. 247. O serviço de hemoterapia definirá quais os processos que devem ser monitorados e medidos com base na relevância e criticidade.
§ 1º O desempenho dos processos críticos será acompanhado por meio de indicadores e definição de metas.
§ 2º Os métodos para medição e monitoramento, análise e avaliação deverão assegurar resultados válidos.
§ 3º Deverão ser mantidos os registros da análise crítica e discussão com os envolvidos dos resultados destes indicadores.
Art. 248. O serviço de hemoterapia criará processo para identificação, investigação e análise das não conformidades, com proposição de ações corretivas e verificação da eficácia das ações.
Art. 249. O serviço de hemoterapia possuirá o número adequado de profissionais qualificados para a realização das atividades e as competências para a realização das funções e tarefas serão formalmente documentadas.
§ 1º O serviço de hemoterapia possuirá programa de treinamento e capacitação de pessoal, constituído de treinamento inicial e continuado relacionado com as tarefas específicas que são realizadas pelo profissional, além de noções sobre medicina transfusional, boas práticas de laboratório e biossegurança.
§ 2º Os treinamentos serão documentados e será realizado procedimento de avaliação de eficácia deles, quando considerado relevante pelo serviço de hemoterapia.
§ 3º O serviço de hemoterapia implantará indicadores relacionados com as atividades de treinamento, que serão acompanhados continuamente por sua direção.
Art. 250. O serviço de hemoterapia implantará processos de auditorias internas com o objetivo de verificar o cumprimento dos requisitos pré-definidos.
Parágrafo único. Os resultados serão registrados, revisados e analisados pela direção do serviço de hemoterapia, incluindo a diretoria técnica, e pela área auditada, com proposição de ações corretivas e de melhorias.
Art. 251. O serviço de hemoterapia manterá um sistema de qualificação de fornecedores de produtos e serviços críticos e acompanhará o desempenho destes.
Parágrafo único. A lista de produtos e serviços críticos será definida pelo responsável técnico do serviço de hemoterapia, que conterá, entre outros:
I - os conjuntos diagnósticos para detecção de infecções transmissíveis pelo sangue e de imuno-hematologia;
II - filtros de desleucocitação e outros materiais e insumos relacionados à produção e modificação dos componentes, como etiquetas, e bolsas de transferência;
III - conjuntos para aférese;
IV - bolsas para coleta e conservação de componentes;
V - serviço de logística e transporte de amostras e hemocomponentes;
VI - sistema informatizado para acompanhamento da coleta, produção, liberação e rastreabilidade de doadores, componentes e pacientes;
VII - serviço de recolhimento e tratamento de resíduos biológicos; e
VIII - serviço de qualificação de equipamentos;
IX - serviço de calibração de instrumentos de medição;
X - equipo de transfusão.
Art. 252. O serviço de hemoterapia manterá um sistema de controle e monitoramento de produtos e serviços críticos, que incluirá a inspeção dos produtos quando do recebimento e da sua utilização e o monitoramento dos resultados obtidos.
§ 1º Antes da inspeção inicial, os insumos críticos recém-recebidos permanecerão segregagos até a sua liberação para uso
§ 2º O serviço de hemoterapia criará um sistema que permita a rastreabilidade de lote e validade de todos os insumos considerados críticos.
§ 3º O serviço de hemoterapia possuirá condições adequadas para armazenamentos dos insumos respeitando as orientações dos fabricantes.
§ 4º O armazenamento será realizado de maneira a facilitar a rotatividade dos estoques.
§ 5º As condições de armazenamento serão avaliadas periodicamente.
§ 6º O manuseio dos produtos de que trata o § 3º deverá evitar inversões, trocas, danos, deterioração ou outros efeitos adversos.
Seção II
Dos Equipamentos Críticos
Art. 253. O serviço de hemoterapia identificará os equipamentos que são críticos para suas atividades e criará programa que garanta a adequação destes às atividades relacionadas.
§ 1º O serviço de hemoterapia possuirá processo de qualificação dos equipamentos baseado em:
I - definição de requisitos exigidos;
II - adequação às atividades a que se destinam;
III - compatibilização com a infraestrutura disponível;
IV - suporte técnico do fornecedor; e
V - avaliação do risco para doadores, operadores ou comunidade.
§ 2º O processo de qualificação se caracteriza por etapas sequenciais, devidamente registradas:
I - qualificação de projeto ou desenho: fornece evidências documentadas de que as especificações do desenho/projeto foram atendidas e deve ser realizada antes da aquisição dos equipamentos;
II - qualificação da instalação: todos os equipamentos devem ser instalados segundo as especificações do fabricante;
III - qualificação de operação: as funcionalidades do equipamento, incluindo sistema informatizado, deverão ser verificadas antes do uso na rotina e o término dessa fase deve permitir a elaboração dos procedimentos operacionais para uso do equipamento; e
IV - qualificação de desempenho: deverá fornecer evidência documentada de que os equipamentos e todos os seus componentes funcionam de forma consistente dentro das suas especificações em sua rotina de trabalho.
§ 3º Os equipamentos utilizados para coleta, processamento e modificação dos hemocomponentes, testes laboratoriais, armazenamento e transfusão do sangue serão objeto de programas de controle, que incluirão o processo de qualificação, a calibração periódica dos equipamentos de medição e as manutenções preventiva e corretiva.
Art. 254. Os equipamentos críticos possuirão uma identificação única que permita sua completa rastreabilidade nos processos e procedimentos envolvidos.
Art. 255. A calibração dos equipamentos de medição e a manutenção preventiva dos equipamentos serão efetuadas em intervalos pré-determinados, utilizando-se métodos definidos e adequados e critérios de aceitação.
§ 1º Os parâmetros de calibração e de manutenção variam com as características de cada equipamento, conforme especificação técnica do fabricante.
§ 2º As operações de que trata este artigo serão registradas no momento em que serão realizadas.
Art. 256. As não conformidades observadas durante a qualificação, a calibração dos equipamentos de medição e a manutenção preventiva dos equipamentos serão adequadamente documentadas, assim como as correções efetuadas, registrando-se os defeitos apresentados pelo equipamento, com a respectiva data do reparo.
Art. 257. A investigação e o seguimento das falhas dos equipamentos incluirão:
I - avaliação dos produtos ou serviços fornecidos envolvidos com o equipamento em questão;
II - garantia da segregação do equipamento;
III - investigação do evento;
IV - ações para requalificação do equipamento; e
V - notificação do evento ao fabricante e às autoridades sanitárias, quando indicado.
Art. 258. O serviço de hemoterapia definirá a periodicidade e os requisitos mínimos de manutenção preventiva e qualificação de equipamentos, e calibração de equipamentos de medição, conforme a frequência de ocorrências, do tempo de uso do equipamento ou do padrão de desempenho em avaliações anteriores.
§ 1º Equipamentos não contemplados em orientações técnicas propostas pelo Ministério da Saúde terão seu programa definido pelo responsável técnico do serviço de hemoterapia utilizando informações do fabricante.
§ 2º Será realizada avaliação da necessidade de calibração dos instrumentos de medição e qualificação dos equipamentos após cada manutenção corretiva que possa impactar nos parâmetros críticos dos equipamentos.
Art. 259. O serviço de hemoterapia possuirá câmaras de conservação (cadeia do frio) específicas para componentes sanguíneos, obedecendo ao especificado na Seção IX.
Seção III
Da validação de processos
Art. 260. O serviço de hemoterapia identificará quais as atividades de validação de processos deverão ser realizadas para evidenciar que os aspectos críticos dos processos estejam controlados.
§ 1º O responsável técnico do serviço de hemoterapia definirá a lista de processos críticos que serão validados.
§ 2º A aprovação final do processo de validação é de responsabilidade do responsável técnico do serviço de hemoterapia ou de alguém por ele designado.
§ 3º A seleção do doador, a coleta de sangue total e por aférese, a preparação de componentes sanguíneos, a rotulagem, conservação e distribuição, os exames de qualificação do doador, o transporte de sangue e componentes e o controle de qualidade dos componentes sanguíneos são processos críticos.
Art. 261. A validação dos processos deverá ser precedida de:
I - qualificação dos equipamentos críticos envolvidos, incluindo sistemas informatizados;
II - calibração dos instrumentos de medição envolvidos;
III - qualificação dos profissionais; e
IV - qualificação dos fornecedores e dos produtos utilizados no processo.
Art. 262. O serviço de hemoterapia avaliará a necessidade de revalidação dos processos críticos quando houver:
I - alteração das condições em que a validação foi realizada;
II - manutenção corretiva relevante dos equipamentos;
III - alterações significativas do monitoramento do desempenho dos processos críticos;
IV - mudança significativa da equipe de profissionais envolvida nos processos.
Seção IV
Da Infraestrutura
Art. 263. Áreas e equipamentos serão distribuídos, construídos ou adaptados para facilitar as atividades realizadas no serviço de hemoterapia.
§ 1º A disposição dos equipamentos e o fluxo de trabalho terão como objetivo a minimização de erros.
§ 2º No processo de gestão de infraestrutura será considerada a legislação específica vigente.
§ 3º As atividades previstas nesse processo devem ser realizadas por profissionais capacitados e seus registros mantidos.
Art. 264. O serviço de hemoterapia possuirá programa de manutenção preventiva para equipamentos e instalações relacionados com infraestrutura como, entre outros:
I - grupo gerador de emergência;
II - quadro de distribuição de energia;
III - sistema de Proteção Contra Descarga Atmosférica - SPDA e aterramento;
IV - sistema de ar condicionado;
V - caixas d'água; e
VI - subestações de energia.
Art. 265. O serviço de hemoterapia possuirá programa de manutenção preventiva para sistemas de proteção e combate a incêndios e Equipamentos de Proteção Coletiva - EPC.
Seção V
Da Biossegurança
Art. 266. O serviço de hemoterapia manterá procedimentos escritos a respeito das normas de biossegurança a serem seguidas por todos os funcionários.
Parágrafo único. Haverá capacitação da equipe, na ocasião de sua admissão e de forma continuada, acerca dos procedimentos de biossegurança.
Art. 267. A indicação das medidas de proteção da segurança e da saúde dos funcionários, do uso de Equipamentos de Proteção Individual - EPIs e de EPCs, será feita por profissional tecnicamente capacitado, a partir do resultado das avaliações dos procedimentos realizados e dos riscos existentes no local de trabalho.
§ 1º Os EPIs, descartáveis ou não, deverão estar à disposição e em número suficiente nos postos de trabalho, de forma que seja garantido o imediato fornecimento ou reposição.
§ 2º O serviço obrigará o uso de EPIs e EPCs e manterá o contínuo controle de sua utilização.
Art. 268. O serviço de hemoterapia manterá procedimentos escritos e respectivos registros, definindo o tipo e a frequência de limpeza por tipo de área e de superfície.
§ 1º Nas superfícies de toque frequente e onde houver risco de contaminação frequente por matéria orgânica, será feita a limpeza seguida de desinfecção diariamente.
§ 2º Quando houver derramamento de matéria orgânica em qualquer superfície, inclusive respingos, será feita imediatamente a limpeza seguida de desinfecção.
§ 3º Os produtos químicos de limpeza e desinfecção terão laudos que comprovem sua eficácia e registros aprovados pelos órgãos competentes.
Art. 269. O serviço de hemoterapia manterá procedimentos escritos e respectivos registros para o processamento de materiais reutilizáveis de laboratório e odonto-médico-cirúrgicos e para a limpeza de equipamentos.
§ 1º O processamento de materiais reutilizáveis será feito em local exclusivo contemplando as etapas de limpeza, desinfecção ou esterilização de acordo com o tipo de material e a finalidade de uso.
§ 2º A limpeza de equipamentos será feita periodicamente e de acordo as orientações dos fabricantes.
§ 3º Os produtos químicos para limpeza e desinfecção de materiais e de equipamentos terão laudos que comprovem sua eficácia e registros aprovados pelos órgãos competentes.
Seção VI
Do Descarte de Resíduos
Art. 270. O serviço de hemoterapia terá o Plano de Gerenciamento de Resíduos de Serviços de Saúde - PGRSS descrito e implementado, conforme legislação vigente.
§ 1º Os serviços de hemoterapia localizadas dentro de hospitais ou na mesma área física destes, devem estar inseridas no PGRSS das instituições em que se localizam.
§ 2º Será assegurado que a empresa contratada para transporte, tratamento e destinação final do resíduos seja licenciada pelos órgãos ambientais.
Art. 271. O serviço de hemoterapia indicará o profissional de nível superior de seu quadro, que será responsável pela elaboração e implantação do PGRSS da instituição.
Art. 272. O descarte de sangue total, componentes, resíduos de laboratório e demais resíduos gerados nas etapas do manejo, desde a geração até a disposição final, deve ser descrito no PGRSS, conforme as normas técnico-sanitárias da Anvisa e demais órgãos reguladores.
Parágrafo único. Caso o serviço de hemoterapia opte pelo tratamento interno de seus resíduos, este será realizado em equipamento qualificado, seguindo procedimento validado, garantindo a segurança e conformidade com a regulamentação vigente.
Art. 273. O serviço de hemoterapia deverá manter programa de capacitação e educação envolvendo os profissionais, incluindo os funcionários de empresas contratadas (terceirizadas), sobre o manejo de resíduos de serviços de saúde - RSS, na ocasião de sua admissão e de forma continuada.
Seção VII
Do Transporte
Art. 274. O envio de sangue e componentes para uso terapêutico e amostras para realização de exames laboratoriais em outra instituição de assistência à saúde obedecerá à legislação relacionada vigente, às normas de biossegurança e às exigências técnicas relacionadas a sua conservação.
Parágrafo único. A orientação técnica quanto às condições de transporte ficará a cargo do serviço de hemoterapia fornecedor e será formalizada no contrato, convênio ou termo de compromisso.
Art. 275. O envio de componentes plasmáticos para indústria de hemoderivados será definido e autorizado pelo Ministério da Saúde.
Parágrafo único. As especificações técnicas do plasma, armazenamento e transporte serão normatizadas pela Anvisa, sem prejuízo do disposto neste Anexo.
Art. 276. O envio de componentes sanguíneos para fins transfusionais será acompanhado por documento que contenha os seguintes dados:
I - nome, endereço e telefone de contato do serviço de hemoterapia remetente do componente sanguíneo;
II - nome, endereço e telefone de contato do serviço de hemoterapia de destino do componente sanguíneo;
III - relação dos componentes sanguíneos enviados, com os seus respectivos números de identificação;
IV - condições de conservação;
V - data e hora da retirada; e
VI - identificação do responsável pelo transporte dos componentes sanguíneos.
Art. 277. O componente sanguíneo para fim transfusional será transportado em temperaturas adequadas para a manutenção das suas propriedades biológicas
§ 1º Os recipientes de transporte serão resistentes, impedirão vazamentos e possibilitarão a lavagem e desinfecção regular ou serão de uso único.
§ 2º O sangue total coletado em locais diferentes daqueles em que será processado será transportado à temperatura de 22 ± 2°C (vinte a vinte e quatro graus Celsius), sendo que para produção de concentrado de plaquetas, a temperatura de transporte não poderá ser inferior a 20°C (vinte graus Celsius).
§ 3º Se o sangue total não for destinado à produção de concentrado de plaquetas, ele poderá ser transportado à temperatura de 1°C (um grau Celsius) a 10°C (dez graus Celsius).
§ 4º Os concentrados de hemácias serão transportados de forma a assegurar a manutenção da temperatura entre 1 o C (um grau Celsius) e 10 o C (dez graus Celsius).
§ 5º Os concentrados de plaquetas e de granulócitos serão transportados à temperatura o mais próximo possível de 22±2 o C (vinte a vinte e quatro graus Celsius).
§ 6º Os concentrados de plaquetas devem ser agitados antes do uso, se a agitação não for mantida durante o transporte.
§ 7º Os componentes plasmáticos serão mantidos congelados durante o transporte.
§ 8º Os componentes plasmáticos descongelados serão transportados em temperaturas entre 1 o C (um grau Celsius) e 10 o C (dez graus Celsius), exceto o CRIO que deverá ser transportado à temperatura de 22±2 o C (vinte a vinte e quatro graus Celsius).
§ 9º O aspecto de cada unidade será inspecionado no momento do envio e no momento da recepção, sendo descartadas todas as unidades que apresentem alterações à inspeção visual.
Art. 278. Os componentes sanguíneos serão transportados por profissionais orientados quanto às condições de transporte e os procedimentos a serem realizados em eventuais intercorrências.
Art. 279. As condições de transporte e acondicionamento de sangue total e componentes sanguíneos, relativo à capacidade máxima de bolsas por embalagem, quantitativo de material refrigerante, capacidade de empilhamento e sistema de monitoramento da temperatura, serão validadas a fim de garantir a integridade do produto durante todo o percurso previsto.
Parágrafo único. Recomenda-se, no mínimo, a execução das atividades de transporte conforme descrito no Anexo 10 deste Anexo IV-B.
Seção VIII
Dos Contratos, Convênios e Termos de Compromisso
Art. 280. O serviço de hemoterapia deverá formalizar, por escrito, instrumento jurídico (contrato, convênio, termo de compromisso ou congênere) para regulamentar a prestação regular de serviços ou o fornecimento de hemocomponentes a outras instituições.
§ 1º A exigência de que trata o caput aplica-se às relações estabelecidas com:
I - outro serviço de hemoterapia, para fins de distribuição de hemocomponentes para estoque; ou
II - qualquer instituição de saúde, para o envio de hemocomponentes prontos para uso ou a realização de outras atividades, como exames laboratoriais.
§ 2º O instrumento jurídico firmado deverá conter, obrigatoriamente, cláusulas que estabeleçam:
I - a identificação e os dados jurídicos das instituições envolvidas;
II - as responsabilidades técnicas e financeiras de cada parte, em estrita observância às normas técnicas constantes deste Anexo e às demais legislações vigentes;
III - a responsabilidade pelo transporte adequado de amostras biológicas, de sangue e de seus componentes;
IV - as penalidades aplicáveis em caso de descumprimento das obrigações assumidas; e
V - o prazo de vigência.
ANEXO II
(Anexo 1 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 1 DO ANEXO IV-B
TABELA DE TRIAGEM CLÍNICA DE DOADORES DE SANGUE -DOENÇAS
| A - PRINCIPAIS CAUSAS DE INAPTIDÃO DEFINITIVA PARA DOAÇÃO DE SANGUE |
| Alcoolismo crônico com evidência de lesão hepática |
| Anafilaxia (choque anafilático) |
| Antecedentes de acidente vascular cerebral (AVC) |
| Asma crônica grave (uso contínuo de medicamento esteroide oral ou injetável) |
| Babesiose |
| Blastomicose sistêmica |
| Brucelose |
| Câncer (inaptidão definitiva de candidatos com antecedente de melanoma ou neoplasias do sistema hematopoiético; para as demais neoplasias, inaptidão temporária de 5 anos após completar tratamento e mantendo-se em remissão e sem doença ativa; exceto se antecedentes de carcinoma in situ de cérvix uterina e de carcinoma basocelular de pele que não impedem a doação de sangue) |
| Doença cardiovascular grave (especial atenção para doença coronariana, angina, arritmia cardíaca grave, insuficiência cardíaca, doença valvular, aneurismas e má formação arteriovenosa não corrigidas, endocardite com sequela, miocardite com sequela, trombose arterial, trombose venosa recorrente e trombofilia) |
| Diabetes Tipo I |
| Diabetes Tipo II insulino-dependente |
| Doença de Chagas |
| Doenças autoimunes que comprometam mais de um órgão (Por exemplo: lúpus eritematoso sistêmico, artrite reumatoide, etc.) |
| Doença pulmonar grave (especial atenção à enfisema, doença pulmonar obstrutiva crônica (DPOC), história de embolia pulmonar) |
| Doenças endócrinas: hiperaldosteronismo, hiperfunção hipofisária, hiperlipoproteinemias essenciais, hipopituitarismo, insuficiência suprarrenal, síndrome deCushing, tireotoxicose devido à doença de Graves |
| Doenças gastrointestinais: cirrose hepática, retocolite ulcerativa crônica, doença de Crohn, hepatopatia crônica de origem desconhecida, hipertensão porta, pancreatite crônica |
| Doenças neurológicas: esclerose em placa, esclerose lateral amiotrófica, esclerose múltipla, hematoma extra ou subdural com sequela, leucoencefalopatia multifocal progressiva, neurofibromatose forma maior, miastenia gravis |
| Doença renal crônica |
| Doenças hemorrágicas congênitas ou adquiridas |
| Elefantíase (filariose) |
| Esquistossomose hepatoesplênica |
| Hanseníase |
| Hepatite viral após 13 anos de idade (exceto para caso de relato de infecção aguda de hepatite A à época do diagnóstico clínico) |
| Infecção por HBV, HCV, HIV, HTLV I/II |
| Intoxicações por metais pesados |
| Leishmaniose visceral (Calazar) |
| Malária porPlasmodium malariae |
| Doença psiquiátrica ou deficiência intelectual que gere inimputabilidade jurídica (incapacidade) |
| Pênfigo foliáceo |
| Psoríase extensa ou com outras manifestações associadas |
| Reação adversa grave em doação anterior, seguindo orientação médica do serviço de hemoterapia |
| B. PRINCIPAIS CAUSAS DE INAPTIDÃO TEMPORÁRIA PARA A DOAÇÃO DE SANGUE | |
| Causas de inaptidão temporária | Tempo de inaptidão |
| Atraso menstrual em mulheres em idade fértil | Até que se afaste a possibilidade de gravidez ou de outro problema que impeça a doação |
| Adenomegalia a esclarecer | Avaliação caso a caso |
| Alergias (tratamento de dessensibilização) | 3 dias após o fim do tratamento |
| Alergias (urticária, rinite, dermatite e outras) | Na fase aguda e durante o tratamento |
| Blastomicose pulmonar | 5 anos depois da cura |
| Caxumba | 2 semanas após a cura |
| Citomegalovírus | 3 meses após desaparecimento dos sintomas |
| Chikungunya (CHKV) | 30 (trinta) dias se candidato de região não prevalente para CHKV (não endêmica) e que tenham se deslocado para regiões endêmicas ou com epidemias confirmadas para CHKV ou ainda, candidatos que sejam procedentes de regiões endêmicas ou com epidemias confirmadas para CHKV, nacionais ou internacionais. 30 (trinta) dias após a recuperação clínica completa (assintomáticos), após diagnóstico clínico e/ou laboratorial. |
| Cólera | 3 meses após a cura |
| Conjuntivite | 1 semana após a cura |
| Dengue | 4 semanas após a cura |
| Dengue grave | 6 meses após a cura |
| Diarreia aguda | 1 semana após a cura |
| Epilepsia | 3 anos após suspensão do tratamento e sem relato de crise convulsiva |
| Erisipela | 2 semanas após a cura |
| Feocromocitoma | 5 anos após a cura |
| Gripe (influenza) | 2 semanas após cessarem os sintomas |
| Herpes simplex genital, Herpes simplex oral | Após o desaparecimento das lesões |
| Herpes Zoster | 6 meses após desaparecimento de sintomas |
| Infecções bacterianas comuns não complicadas (por exemplo: sinusite, amigdalite, otite, infecção urinária baixa) | 2 semanas após o fim do tratamento |
| Leptospirose | 3 meses após a cura |
| Lesões de pele no local da punção venosa | Até a cura |
| Lesões dermatológicas: eritema polimorfo, eritrodermias, líquen plano | 6 meses após a cura |
| Meningite infecciosa | 6 meses após a cura |
| MERS | 30 (trinta) dias após a recuperação clínica completa (assintomáticos), após diagnóstico clínico e/ou laboratorial. |
| Mononucleose infecciosa | 6 meses após a cura |
| Osteomielite | 2 anos após a cura |
| Oropouche | 4 semanas após a cura e 30 (trinta) dias após o último contato sexual com pessoas (sexo masculino ou feminino) com diagnóstico clínico e/ou laboratorial de Oropouche nos últimos 90 (noventa) dias. |
| Pericardite infecciosa (exceto tuberculosa) | 12 meses após a cura |
| Pielonefrite | 2 semanas após o fim do tratamento |
| Resfriado comum | 3 dias após o desaparecimento dos sintomas |
| Rubéola | 2 semanas após a cura |
| SARS-COV-1 | 30 (trinta) dias após a recuperação clínica completa (assintomáticos), após diagnóstico clínico e/ou laboratorial. |
| SARS-COV-2 | 10 (dez) dias após a recuperação clínica completa (assintomáticos e sem manifestações clínicas prolongadas que contraindiquem a doação), após diagnóstico clínico e/ou laboratorial. |
| Sarampo | 2 semanas após a cura |
| Síndrome vestibular periférica (labirintite) | 30 dias após a crise e sem uso de medicamento |
| Sífilis | 12 meses após o tratamento Poderá ser utilizado teste não treponêmico para a triagem de doadores com antecedente de sífilis adequadamente tratada. |
| Tromboflebite isolada | 6 meses após a cura |
| Toxoplasmose | 6 meses após a cura |
| Tuberculose pulmonar ou extrapulmonar | 2 anos após a cura |
| Úlcera péptica | 3 meses após a cura |
| Varicela | 2 semanas após a cura |
| Zika (Febre pelo vírus Zika - ZIKV) | 120 (cento e vinte) dias após a recuperação clínica completa (assintomáticos), após diagnóstico clínico e/ou laboratorial, e 30 (trinta) dias após o último contato sexual com pessoas (sexo masculino ou feminino) com diagnóstico clínico e/ou laboratorial de febre pelo ZIKV, nos últimos 90 (noventa) dias. |
ANEXO III
(Anexo 2 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 2 DO ANEXO IV-B
TABELA DE TRIAGEM CLÍNICA DE DOADORES DE SANGUE - CIRURGIAS E PROCEDIMENTOS INVASIVOS
| A - PRINCIPAIS CIRURGIAS E PROCEDIMENTOS INVASIVOS E SUA CORRELAÇÃO COM A DOAÇÃO DE SANGUE | |
| Cirurgias | Tempo de inaptidão |
| Cirurgia cardíaca | Definitivo |
| Gastrectomia total | Definitivo |
| Pneumectomia ou lobectomia | Definitivo |
| Esplenectomia | Definitivo, exceto se for pós-trauma |
| Cirurgias de miopia ou catarata | Após alta oftalmológica |
| Nefrolitotomia extracorpórea | 1 mês |
| Apendicectomia | 3 meses |
| Hemorroidectomia | 3 meses |
| Hernioplastia | 3 meses |
| Ressecção de varizes | 3 meses |
| Cirurgia plástica sob anestesia local | 3 meses |
| Amigdalectomia | 3 meses |
| Transplante de órgãos, tecidos e terapia gênica | Inaptidão definitiva |
| Xenotransplante e enxertos ósseos de origem animal | Enxerto de dura-máter bovino, inaptidão definitiva. Nos casos de enxertos ósseos bovinos, se enxertos comerciais com registro na ANVISA e inativação de príons, 7 dias. |
| Enxertos ósseos sintéticos | Inaptidão relacionada ao procedimento de base. |
| Colecistectomia | 6 meses |
| Vagotomia super-seletiva | 6 meses |
| Histerectomia | 6 meses |
| Laminectomia | 6 meses |
| Artrodese de coluna | 6 meses |
| Tireoidectomia | 6 meses |
| Nódulo de mama | 6 meses |
| Cirurgia plástica sob anestesia com bloqueio peridural ou raquimedular ou geral | 6 meses |
| Ortopédicas em geral | 6 meses |
| Cirurgia bariátrica | 6 meses |
| Cirurgia de politrauma | 12 meses |
| Colectomia | 12 meses |
| Esplenectomia pós-trauma | 12 meses |
| Nefrectomia | 12 meses |
| Ressecção de aneurisma | 12 meses |
| Cirurgias laparoscópicas | 4 meses |
| Piercing, acupuntura, tatuagem ou maquiagem definitiva, e procedimentos estéticos invasivos como aplicação de botox, preenchimentos, microagulhamento, entre outros | 7 dias após a realização; 4 meses se não houver condição de avaliação da segurança do procedimento realizado; 4 meses após a retirada se na cavidade oral e/ou na região genital, devido ao risco permanente de infecção |
| Retirada de verrugas, unhas, manchas e outros pequenos procedimentos dermatológicos | Após a cicatrização |
| B - CIRURGIAS E PROCEDIMENTOS ODONTOLÓGICOS | |
| Tratamento de canal, drenagem de abscesso, gengivites e cirurgias com anestesia local | 1 semana após o procedimento ou uma semana após o término do anti-inflamatório |
| Extração dentária | 7 dias após o procedimento |
| Procedimentos sem anestesia e sangramento (por exemplo: pequenas cáries e ajuste de aparelhos) | 1 dia após o procedimento |
| Remoção de tártaro e outros procedimentos com anestesia local (por exemplo: obturações) | 3 dias após o procedimento |
| Cirurgias odontológicas com anestesia geral | 1 mês após o término do tratamento |
ANEXO IV
(Anexo 3 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 3 DO ANEXO IV-B
TABELA DE TRIAGEM CLÍNICA DE DOADORES DE SANGUE - MEDICAMENTOS
| PRINCIPAIS MEDICAMENTOS E SUA CORRELAÇÃO COM A DOAÇÃO DE SANGUE | |
| Medicamento | Tempo de inaptidão |
| Antibióticos e quimioterápicos antibacterianos ou antifúngicos | 14 dias após a suspensão |
| Corticosteroides sistêmicos | Depende da doença para a qual foi utilizado. Inaptidão mínima de 48 horas após a suspensão |
| Corticosteroides tópicos | Só contraindicam a doação se a doença de base o fizer |
| Anticoagulantes | Heparina e Varfarina Sódica: 7 dias após a última dose. Dabigatrana, Apixabana, Edoxabana, Rivaroxaban, Enoxaparina: 2 (dois) dias após a última dose. Anticoagulantes não previstos devem ter avaliação médica para definição do período de inaptidão. Avaliar motivo da prescrição. |
| Anticonvulsivantes | Inaptidão definitiva se uso para convulsão (ver item epilepsia). Para outros usos, não há inaptidão. |
| Analgésicos: paracetamol, dipirona sódica ou similares | Não contraindicam a doação, mesmo que tenham sido utilizados no dia da doação |
| Anorexígenos | 7 dias após a interrupção do medicamento |
| Antiagregantes plaquetários | Cloridrato de Prasugrel: 3 dias. Ticagrelor: 7 dias. Clopidogrel: 14 dias. Ticlopidina: 14 dias. Vorapaxar: 30 dias. Avaliar motivo da prescrição. |
| Anti-inflamatórios: ácido acetilsalicílico, diclofenacos, meloxicam, piroxicam, fenilbutazona, etc. (com efeito na função plaquetária) | Não contraindicam a doação, porém não deve ser preparado concentrado de plaquetas a partir daquela doação, se o medicamento foi usado nos últimos 3 dias. |
| Imunossupressores / Imunobiológicos / Imunomoduladores | 12 meses após a interrupção do medicamento. Avaliar motivo da prescrição e sequelas. |
| ANTI-HIPERTENSIVOS E OUTROS MEDICAMENTOS CARDIOLÓGICOS | |
| Medicamento | Tempo de inaptidão |
| Ação Central: metildopa, clonidina, reserpina | 48 horas após a suspensão do medicamento pelo médico assistente e avaliado caso a caso. |
| Beta-bloqueadores: propranolol, atenolol, oxprenolol ou similares | |
| Bloqueadores alfa-adrenérgicos: prazosina, etc. | |
| Diuréticos | Não há contraindicação. Orientar o doador a fazer uma hidratação oral prévia mais rigorosa. |
| Inibidores de enzima conversora de angiotensina: captopril, enalapril, etc. | Não há contraindicação. |
| Antagonistas de angiotensina II: losartana, etc. | |
| Bloqueadores de canais de cálcio: nifedipina, etc. | |
| Vasodilatadores: hidralazina, minoxidil (uso interno, via oral), etc. | 5 dias após a suspensão do medicamento. |
| Antiarrítmicos: amiodarona, etc. | Enquanto estiver usando o medicamento. |
| MEDICAMENTOS PSIQUIÁTRICOS | |
| Medicamento | Tempo de inaptidão |
| Antidepressivos | Não contraindicam a doação, porém o doador deve ser avaliado pelo médico. |
| Antipsicóticos: haloperidol, clorpromazina, quetiapina, etc. | 7 dias após a suspensão do medicamento pelo médico assistente e avaliado caso a caso. |
| Ansiolíticos e soníferos | Só contraindicam a doação se a dose for elevada. |
| HORMÔNIOS E ANTIMETABÓLICOS | |
| Medicamento | Tempo de inaptidão |
| Hormônio do crescimento hipofisário humano | Definitivo |
| Hormônio gonadotrófico hipofisário humano | |
| Hormônio do crescimento recombinante | Não há contraindicação. |
| Anticoncepcionais | |
| Testosterona | 4 meses após a suspensão da medicação, sem prescrição médica. |
| Danazol | 6 meses após a suspensão da medicação. |
| Hormônios femininos | Não há contraindicação, a menos que estejam sendo usados para tratamento do câncer. |
| Outros hormônios hipofisários recombinantes | Depende do motivo pelo qual o medicamento foi usado. |
| Antitireoidianos de síntese: propiltiouracila, tiamazol, etc. | Avaliação caso a caso. |
| Anticolesterolinemicos: clofibrato, estatinas, etc. | Não contraindicam a doação, a menos que estejam sendo usados para tratamento de hiperlipidemia familiar. |
| MEDICAMENTOS TERATOGÊNICOS | |
| Medicamento | Tempo de inaptidão |
| Isotretinoína | 1 mês de inaptidão após a última dose |
| Finasterida | 1 mês após a interrupção do medicamento |
| Dutasterida | 6 meses após a interrupção do medicamento |
| Acitretina | 3 anos após a interrupção do medicamento |
| Talidomida | 1 mês após a interrupção do medicamento |
| Sonidegib | 3 anos após a interrupção do medicamento |
| Vismodegib | 2 anos após a interrupção do medicamento |
| Etretionato | Inaptidão definitiva |
| MEDICAMENTOS PARA PROFILAXIA PARA INFEÇÃO POR HIV - PrEP E PEP | |
| Medicamento | Tempo de inaptidão |
| PrEP ou PEP de uso oral | 4 (quatro) meses após a última dose |
| PrEP de longa duração de uso injetável (ex.: cabotegravir) | 24 (vinte e quatro) meses após a última aplicação |
ANEXO V
(Anexo 4 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 4 DO ANEXO IV-B
TABELA DE TRIAGEM CLÍNICA DE DOADORES DE SANGUE - VACINAS
| PRINCIPAIS VACINAS E SUA CORRELAÇÃO COM A DOAÇÃO DE SANGUE | |
| Vacinas de vírus ou bactérias vivos e atenuados | |
| Vacina | Tempo de inaptidão |
| Pólio oral (Sabin) | 4 semanas |
| Febre tifóide oral | |
| Caxumba (Parotidite) | |
| Dengue | |
| Tríplice viral - Caxumba (Parotidite), Sarampo e Rubéola | |
| Dupla viral (Sarampo e Rubéola) | |
| Febre amarela | |
| Sarampo | |
| BCG | |
| Rubéola | |
| Varicela (Catapora) | |
| Varíola* | |
| Rotavírus | |
| Outras vacinas produzidas utilizando micro-organismos vivos ou atenuados contra infecções não relacionadas acima deverão obedecer ao tempo de inaptidão de 4 semanas, ou segundo orientações dos fabricantes. | |
| * Doença erradicada, no entanto, manter esta restrição por situações excepcionais. | |
| Vacinas de vírus ou bactérias inativados, toxóides, recombinantes, mRNA e DNA | |
| Vacina | Tempo de inaptidão |
| Covid-19 (anti-SARS-CoV-2 constituído por vetores virais recombinante não replicantes, RNA mensageiro e DNA) | 7 dias |
| Cólera | 48 horas |
| Pólio (Salk) | |
| Dupla do tipo adulto - dT(Difteria e Tétano) | |
| DTPa (Difteria,Tétano e Coqueluche acelular) | |
| Tetra (Difteria,Tétano, Coqueluche eHemophillusinfluenzaedo tipo b) | |
| Tétano | |
| Febre tifoide (injetável) | |
| Meningite | |
| Coqueluche | |
| Peste | |
| Pneumococo | |
| Vírus Sincicial Respiratório (RSV) | |
| Herpes Zoster | |
| Leptospirose | |
| Brucelose | |
| Hemophillusinfluenzaedo tipo b, hepatite A | |
| Hepatite B recombinante ** | |
| HPV (Human Papiloma Vírus) | |
| Influenza | |
| Covid-19 (anti-SARS-CoV-2 constituída por vírus inativado ou fragmento proteico sintético, sem agente infeccioso objeto da vacina de vírus vivo ou atenuado) | |
| Vacina Antirrábica (vacina inativada proveniente de cultivos celulares) | 48 horas 12 (doze) meses se após exposição animal |
| Outras vacinas produzidas a partir de micro-organismos inativados, toxóides ou recombinantes contra infecções não relacionadas acima, deverão obedecer ao tempo de inaptidão de 48 horas, ou outras recomendações dos fabricantes. | |
| ** Considerar a possibilidade de ocorrência de resultados Falso Positivos (FP) do teste HBsAg | |
| Imunoterapia passiva | |
| Soro | Tempo de inaptidão |
| Imunoterapia passiva heteróloga (soro) | 1 ano |
| Observações: 1. Vacinação para hepatite A (inativada) e B (recombinante) considerar inapto por 48 horas, se não relacionado com exposição ao vírus; 2. No caso de utilização de vacinas em situação de bloqueio de surto, o período de inaptidão estará relacionado com a exposição à situação de risco e com o período de incubação da doença; 3. Em caso de indivíduos que estejam participando de estudos clínicos para vacinas, considerar inapto por 1 (um) ano após o término do protocolo de vacinação ou após o registro da vacina, o que ocorrer antes. |
ANEXO VI
(Anexo 5 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 5 DO ANEXO IV-B
DO ALGORITMO PARA A TESTAGEM OBRIGATÓRIA E LIBERAÇÃO DE BOLSAS DE SANGUE
Serão disponibilizados no endereço eletrônico da Secretaria de Atenção Especializada, os algoritmos:
I - para testagem e liberação de bolsas de sangue (anti-HTLVI/II, sífilis e doença de Chagas (ver Figura I); e
II - para testagem e liberação de bolsas de sangue (HIV, HCV e HBV, testes sorológicos e NAT) (ver Figura II). Entende-se por NAT positivo a amostra já testada individualmente; e
III - para testagem e liberação de bolsas de sangue (malária, NAT). Entende-se por NAT positivo a amostra já testada individualmente (ver Figura III).
FIGURA I. Algoritmo para testagem e liberação de bolsas de sangue (anti-HTLVI/II, sífilis e doença de Chagas).
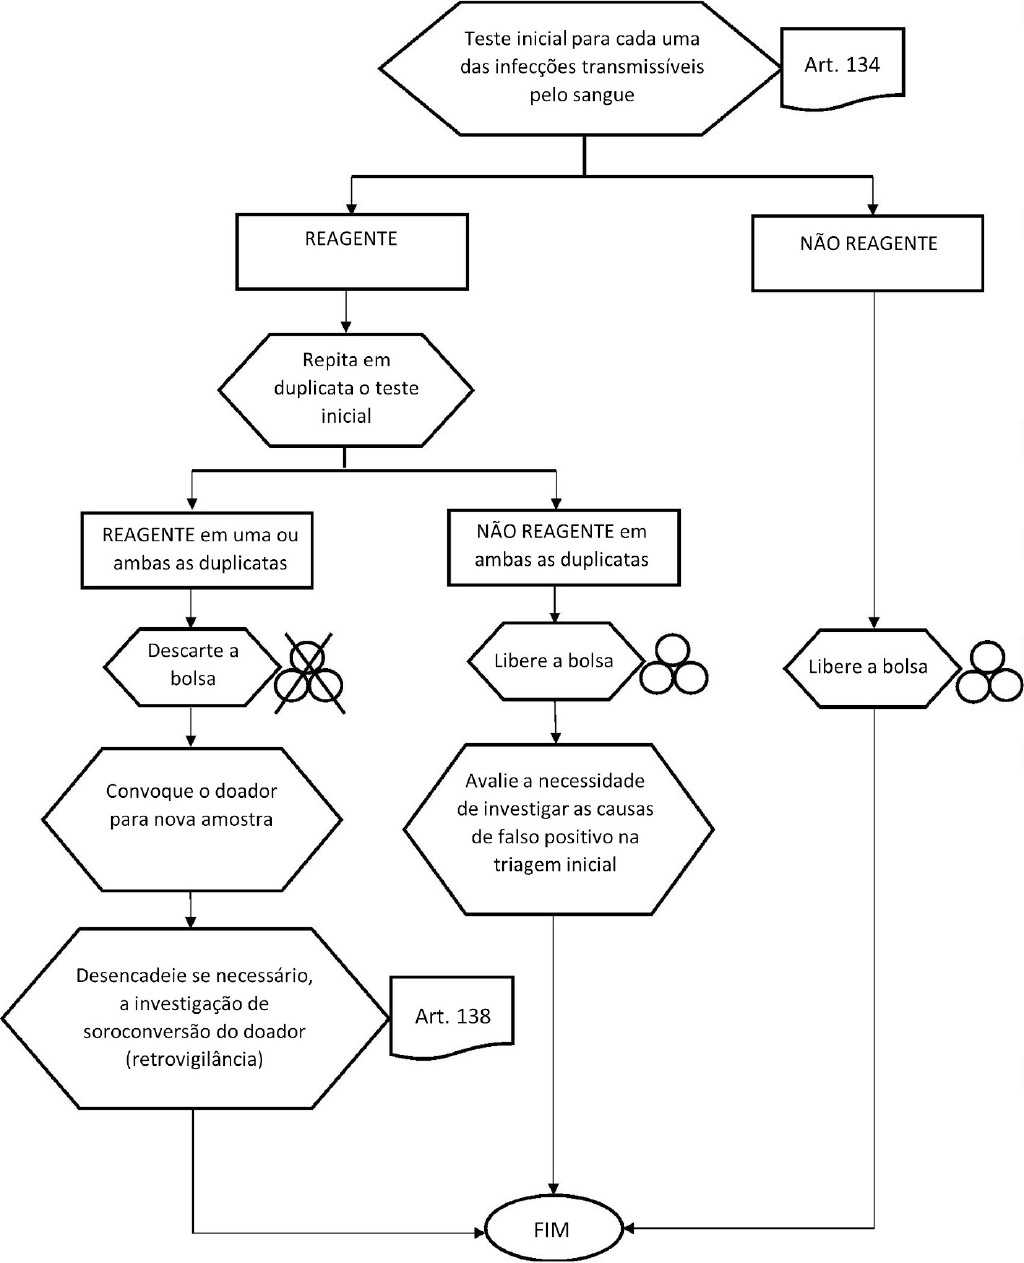
FIGURA II. Algoritmo para testagem e liberação de bolsas de sangue (HIV, HCV e HBV - testes sorológicos e NAT). (Página 1)
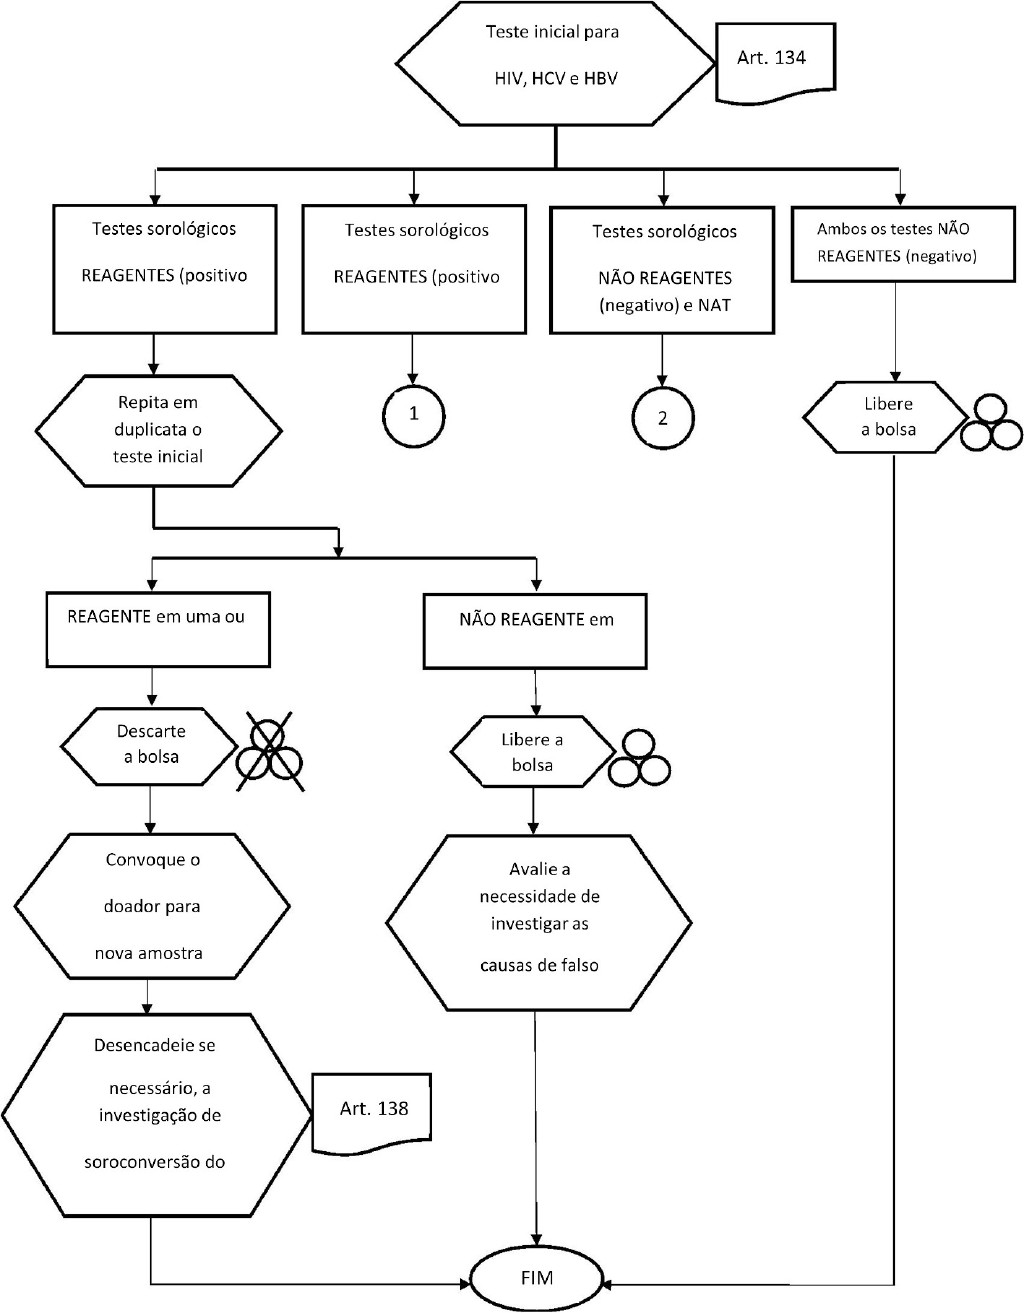
FIGURA II. Algoritmo para testagem e liberação de bolsas de sangue (HIV, HCV e HBV - testes sorológicos e NAT). (Página 2)
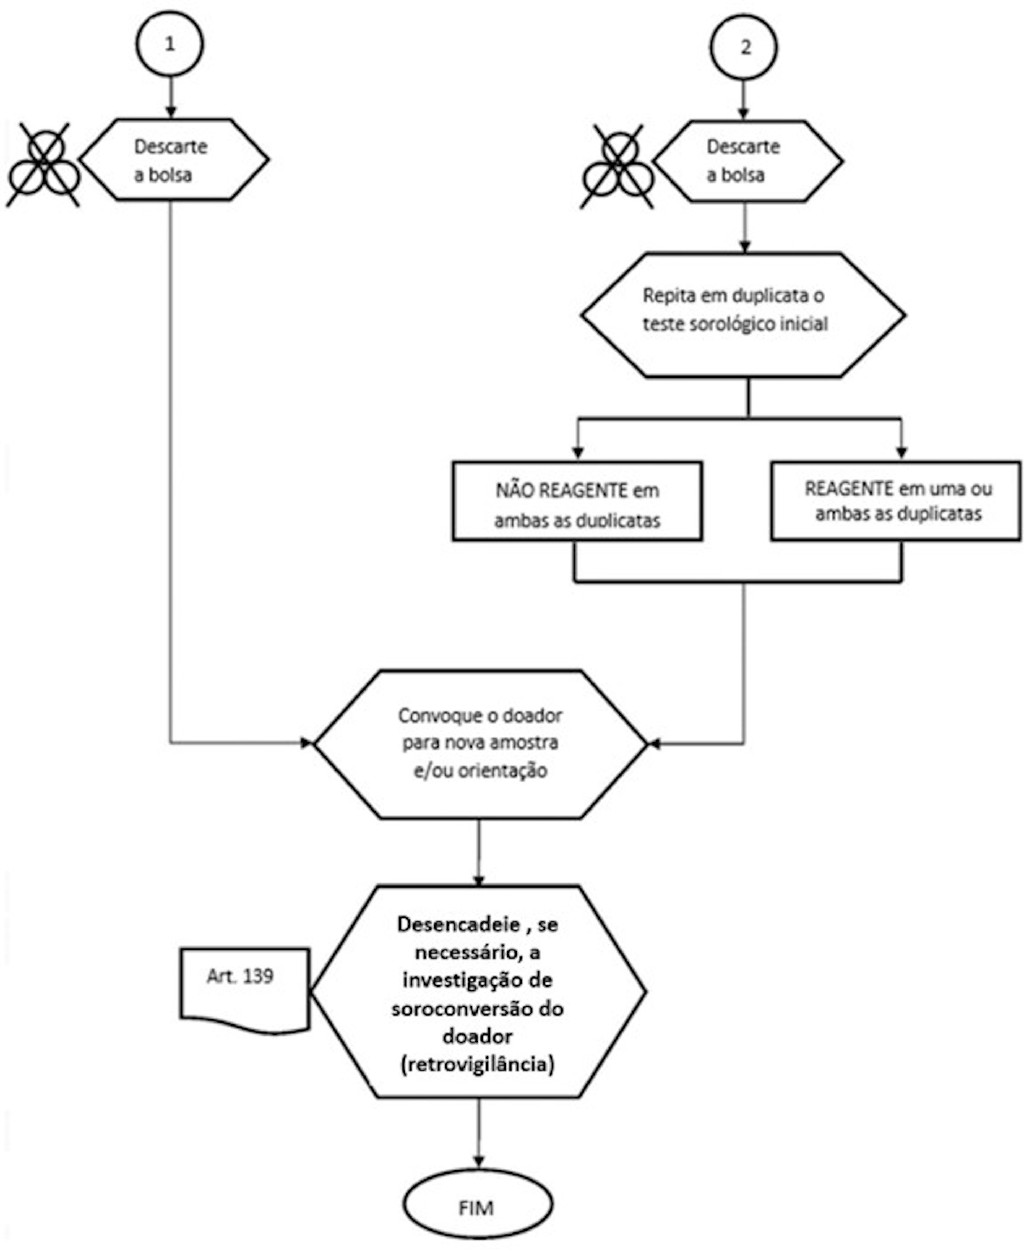
FIGURA III. Algoritmo para testagem e liberação de bolsas de sangue (malária - NAT)
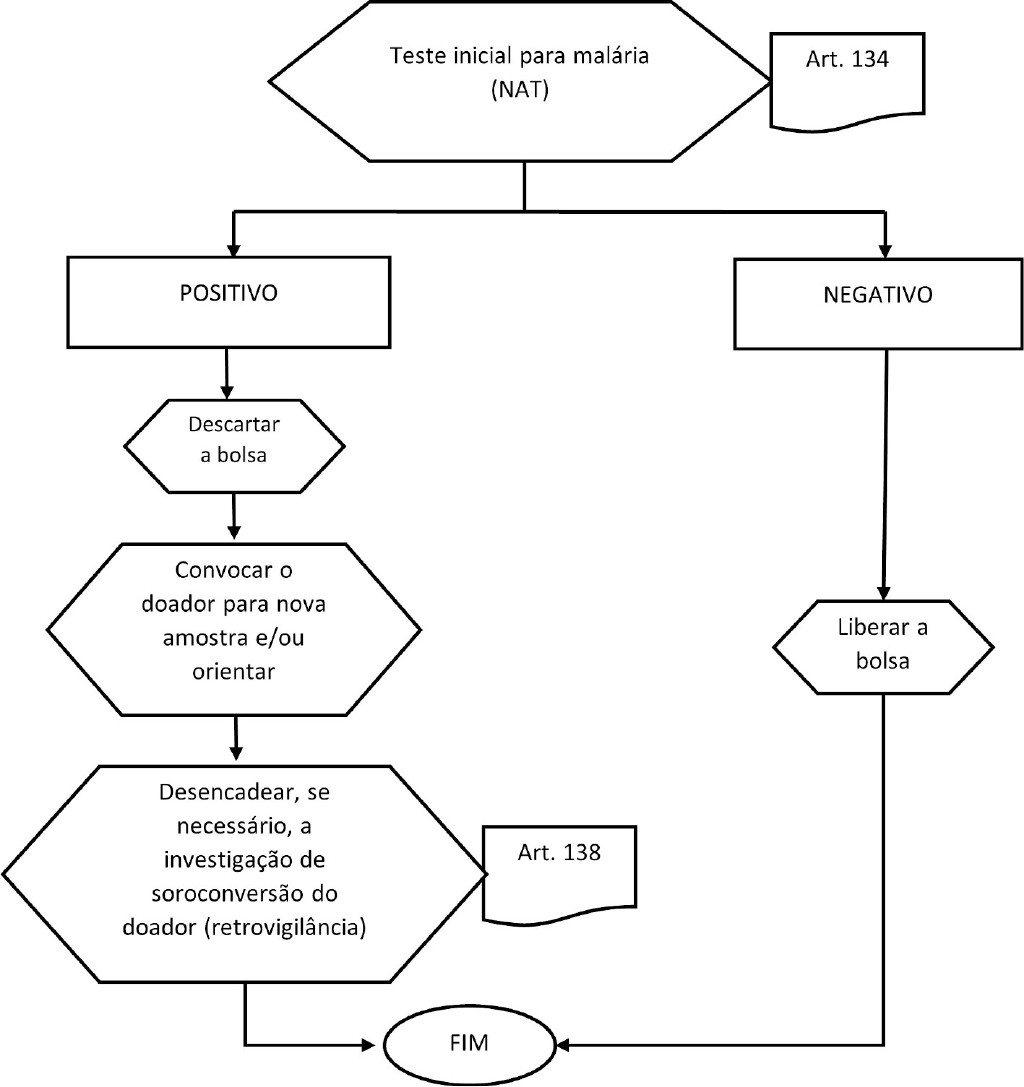
ANEXO VII
(Anexo 6 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 6 DO ANEXO IV - B
ESPECIFICAÇÕES DOS COMPONENTES SANGUÍNEOS- CONTROLE DE QUALIDADE
| Sangue total * | |
| Análises | Valores esperados |
| Volume | 405 - 495 mL, excluindo o volume do anticoagulante |
| Teor de hemoglobina | Maior ou igual a 45g/unidade |
| Grau de hemólise | Menor que 0,8% da massa eritrocitária (no último dia de armazenamento) |
| Microbiológica | Negativa |
| * Sangue total para uso transfusional, sem programação de processamento. | |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de hemácias | |
| Análises | Valores esperados |
| Teor de hemoglobina | Maior ou igual a 45g/unidade |
| Hematócrito | 50 a 80% * |
| Grau de hemólise | menor que 0,8% da massa eritrocitária (no último dia de armazenamento) |
| Microbiológica | Negativa |
| * O hematócrito esperado depende do tipo de solução preservativa utilizada na bolsa, sendo de 50 a 70% para os concentrados de hemácias com soluções aditivas e de 65 a 80% para com CPDA-1. | |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de hemácias lavadas | |
| Análises | Valores esperados |
| Teor de hemoglobina | Maior ou igual a 40g/unidade |
| Hematócrito | 50 a 75% |
| Grau de hemólise | menor que 0,8% da massa eritrocitária |
| Recuperação | maior que 80% da massa eritrocitária |
| Proteína residual | menor que 0,5g/unidade |
| Microbiológica | Negativa |
| OBS.: em todas as unidades produzidas deve ser testado o teor residual de proteína, os demais parâmetros devem ser testados em 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de hemácias desleucocitadas | |
| Análises | Valores esperados |
| Teor de hemoglobina | Maior ou igual a 40g/unidade |
| Grau de hemólise | menor que 0,8% da massa eritrocitária |
| Leucócitos residuais | menor que 5,0 x 10e6/unidade |
| Microbiológica | Negativa |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de hemácias com camada leucoplaquetária removida | |
| Análises | Valores esperados |
| Teor de hemoglobina | Maior ou igual a 43g/unidade |
| Hematócrito | 50 a 80%* |
| Grau de hemólise | menor que 0,8% da massa eritrocitária (no último dia de armazenamento) |
| Leucócitos | menor que 1,2 x 10e9/unidade |
| Microbiológica | Negativa |
| * O hematócrito esperado depende do tipo de solução preservativa utilizada na bolsa, sendo de 50 a 70% para os concentrados de hemácias com soluções aditivas e de 65 a 80% para com CPDA-1. OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de hemácias congeladas | |
| Análises | Valores esperados |
| Volume | maior que 185mL* |
| Hemoglobina no sobrenadante | menor que 0,2g/unidade* |
| Teor de hemoglobina | Maior ou igual a 36g/unidade* |
| Hematócrito | 35 a 70%* |
| Osmolaridade | menor que 400 mOsm/L |
| Contagem de leucócitos | menor que 5,0 x 10e6/unidade |
| Microbiológica | Negativa |
| * Os parâmetros de volume, hemoglobina sobrenadante, teor de hemoglobina e hematócrito devem ser avaliados em todas as unidades produzidas, os demais em 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de hemácias por aférese | |
| Análises | Valores esperados |
| Teor de hemoglobina | Maior ou igual a 40g/unidade |
| Grau de hemólise | menor que 0,8% da massa eritrocitária |
| Leucócitos residuais | menor que 5,0 x 10e6/unidade (se desleucocitado) |
| Microbiológica | Negativa |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de plaquetas obtido de sangue total | |
| Análises | Valores esperados |
| Volume | 40 - 70mL |
| Contagem de plaquetas | maior igual que 5,5 x 10e10/unidade |
| Contagem de leucócitos | |
| Preparado de plasma rico em plaquetas | menor que 2,0 x 10e8/unidade |
| Preparado de camada leucocitária | menor que 0,5 x 10e8/unidade |
| pH | maior que 6,4 (no último dia de armazenamento) |
| Microbiológica | Negativa |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). | |
| Concentrado de plaquetas por aférese | |
| Análises | Valores esperados |
| Volume | Maior ou igual a 200mL |
| Contagem de plaquetas | Maior ou igual a 2,8 x 10e11/unidade (cada unidade padrão) |
| Contagem de leucócitos | menor que 5,0 x 10e6/unidade |
| pH | maior que 6,4 (no último dia de armazenamento) |
| Microbiológica | Negativa |
| * Deve ser garantido um volume mínimo de plasma ou solução aditiva de 40mL por 5,5 x 10e10 plaquetas. | |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). Os mesmos valores de referência devem ser considerados para concentrado de plaquetas por aférese submetidos a tratamento de redução de patógenos, exceto o controle microbiológico que é desnecessário. | |
| Pool de concentrado de plaquetas desleucocitadas | |
| Análises | Valores esperados |
| Contagem de plaquetas | Maior ou igual a 2,8 x 10e11/unidade |
| Contagem de leucócitos: | menor que 5,0 x 10e6/pool |
| pH | maior que 6,4* (no último dia de armazenamento) |
| Microbiológica | Negativa |
| * A medida do pH só deve ser feita se a desleucocitação for realizada pré-armazenamento. | |
| OBS.: deve ser realizado controle de qualidade em, pelo menos, 1% da produção ou 10 unidades por mês (o que for maior). Os mesmos valores de referência devem ser considerados para concentrado de plaquetas obtido de sangue total submetidos a tratamento de redução de patógenos, exceto o controle microbiológico que é desnecessário. | |
| Concentrado de granulócitos por aférese* | |
| Análises | Valores esperados |
| Volume | menor que 500mL |
| Contagem de granulócitos | Maior ou igual a 1,0 x 10e10/unidade |
| * Estes parâmetros devem ser testados em todas as unidades produzidas. | |
| Plasma comum (plasma não fresco, plasma normal ou plasma simples) * | |
| Análises | Valores esperados |
| Volume | Maior ou igual a 150 mL |
| * O parâmetro de volume deve ser avaliado em todas as unidades produzidas. Unidades com volumes inferiores a 150 mL podem ser aceitos com desvio, de acordo com critério da indústria produtora de hemoderivados e outros fins não transfusionais. | |
| Plasma isento de crioprecipitado (PIC) * | |
| Análises | Valores esperados |
| Volume | Maior ou igual a 140 mL |
| * O parâmetro de volume deve ser avaliado em todas as unidades produzidas. Unidades com volumes inferiores a 150 mL podem ser aceitos com desvio, de acordo com critério da indústria produtora de hemoderivados e outros fins não transfusionais. | |
| Plasma fresco congelado (PFC) e Plasma fresco congelado dentro de 24 horas (PFC24) * | |
| Análises | Valores esperados |
| Volume | Maior ou igual a 150 mL |
| Fator VIII:C 1 ; 2 ; 3 , 4 | Maior ou igual a 0,7UI/mL |
| Leucócitos residuais 5 | menor que 0,1 x 10e6/mL |
| Hemácias residuais 5 | menor que 6,0 x 10e6/mL |
| Plaquetas residuais 5 | menor que 50 x 10e6/mL |
| * O parâmetro de volume deve ser avaliado em todas as unidades produzidas, os demais em 1% da produção ou 4 (quatro) unidades (o que for maior) mensalmente. 1 - O serviço de hemoterapia deve utilizar unidades com até 30 (trinta) dias de armazenamento.2 - A análise deve ser feita utilizando amostras de PFC e PFC24 conjuntamente e em proporção definida pelo serviço baseado na produção. 3 - As dosagens de Fator VIII:C podem ser realizados em pools de até 10 (dez) amostras debolsas de plasma, com um mínimo de 4 (quatro) pools mensais. 4 - No caso de PFC e PFC24 submetido a tratamento de redução de patógenos, o valor esperado da dosagem de Fator VIII:C é maior ou igual a 0,5 UI/mL 5 - As células residuais devem ser contadas antes do congelamento. | |
| Crioprecipitado* | |
| Análises | Valores esperados |
| Volume | 10 a 40mL (em todas a unidade produzidas) |
| Fibrinogênio | maior que150mg/unidade |
| * O parâmetro de volume deve ser avaliado em todas as unidades produzidas, os demais em 1% da produção ou 4 unidades (o que for maior), em unidades com até 30 (trinta) dias de armazenamento, nos meses em que houver produção. | |
ANEXO VIII
(Anexo 7 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 7 DO ANEXO IV-B
CONTROLE DE QUALIDADE DOS REAGENTES DE IMUNO-HEMATOLOGIA - PARÂMETROS RECOMENDADOS
A. Inspeção dos reagentes:
| Parâmetros | Especificações | Frequência |
| Avaliação do rótulo | Nome do fabricante, nome e origem do produto, data de validade, número do lote, volume, temperatura de estocagem, número de registro na Anvisa. O rótulo deverá estar firmemente afixado ao frasco e permitir a inspeção visual do conteúdo. | A cada lote/remessa |
| Avaliação das instruções de uso | Nome e composição do reagente, descrição dos procedimentos técnicos, informações claras e legíveis e em português. | A cada lote/remessa |
| Avaliação da embalagem / frasco | Embalagem íntegra e bem vedada e frascos conta-gotas transparentes. | A cada lote/remessa |
B. Inspeção visual dos reagentes:
| Reagentes | Especificações | Frequência |
| Antissoros, potencializadores, soluções e enzimas proteolíticas | Ausência de precipitados, gelatina, partículas, fungos e turvação. | Diária |
| Reagentes de hemácias | Ausência de hemólise, turvação do líquido sobrenadante ou escurecimento da hemácia. | Diária |
C. Inspeção laboratorial dos reagentes: Hemácias A 1 e B:
| Parâmetros | Especificações | Frequência |
| Potência: intensidade de aglutinação | Testar hemácias A 1 (suspensão a 3-5%) com plasma B e hemácias B (suspensão a 3-5%) com plasma A. A intensidade mínima de aglutinação obtida para qualificar o reagente de hemácias é de 2+. Não deve ocorrer a formação de empilhamento ("rouleaux") | A cada lote/remessa |
| Especificidade | Testar hemácias A 1 e B (suspensão a 3-5%) com plasmas AB. Não deve haver aglutinação, visto que não há anticorpo específico para promovê-la no teste realizado. Não deve ocorrer a formação de empilhamento ("rouleaux"). | A cada lote/remessa |
D - Inspeção laboratorial dos reagentes: Antissoros anti-A, -B e -AB
| Parâmetros | Especificações | Frequência |
| Potência: intensidade de aglutinação | Testar os soros anti-A, -B, -AB com hemácias (suspensão a 3-5%) que contenham os antígenos correspondentes. Ver padrão de avaliação dos resultados no quadro D.1. | A cada lote/remessa |
| Potência: título | É determinado utilizando diluições em série dos antissoros (1/1 até 1/2048) colocando-os em contato com hemácias que contenham os antígenos correspondentes. Ver padrão de avaliação dos resultados noquadro D.1 | A cada lote/remessa |
| Potência: avidez | É avaliada pela medida do tempo entre a adição do soro e hemácias testes e a identificação macroscópica inicial da aglutinação. Testar os soros anti-A, -B, -AB com hemácias (suspensão a 10-20%) que contenham os antígenos correspondentes. Ver padrão de avaliação dos resultados no quadro D.1. | A cada lote/remessa |
| Especificidade | Testar os soros anti-A, -B e -AB com hemácias "O" (suspensão a 3-5%). Não deve haver aglutinação, visto que não há antígeno específico para promovê-la nos testes realizados. | A cada lote/remessa |
D.1. Parâmetros de Intensidade de aglutinação e título esperados para os antissoros anti -A, -B e -AB
| Antissoro | Reagentes de hemácias utilizados* | Intensidade mínima de aglutinação sem diluição do antissoro | Avidez (suspensão de hemácias a20%) | Título |
| Anti-A Cor: Azul | A1 | 3+ | até 15'' | 256 |
| A2 | 2+ | até 30'' | 128 | |
| A1B | 3+ | até 30'' | 128 | |
| A2B | 2+ | até 45'' | 64 | |
| Anti-B Cor: Amarela | B | 3+ | até 15'' | 256 |
| A1B | 3+ | até 15'' | 256 | |
| Anti-AB Cor: Incolor | A1 | 3+ | até 15'' | 256 |
| A1B | 3+ | até 15'' | 256 | |
| B | 3+ | até 15'' | 256 | |
| A2 | 3+ | até 30'' | 128 |
* deve-se utilizar, no mínimo, 1 hemácia de cada fenótipo.
E. Inspeção laboratorial dos reagentes: Antissoros anti-D
| Parâmetros | Especificações | Frequência |
| Potência: intensidade de aglutinação | Testar o soro anti-D com hemácias "O" RhD positivo (suspensão 3-5%). Ver padrão de avaliação dos resultados no quadro E. 1 | A cada lote/remessa |
| Potência: título | É determinado por meio de diluições em série do anti-D (1/1 até 1/2048) colocando-o em contato com hemácias O RhD positivo (suspensão a 3-5%). Ver padrão de avaliação dos resultados no quadro E 1. | A cada lote/remessa |
| Potência: avidez | É avaliada pela medida do tempo entre a adição do soro e hemácias testes e a identificação macroscópica inicial da aglutinação. Testar os soros anti-D com hemácias "O" RhD positivo (suspensão a 40-50%). Ver padrão de avaliação dos resultados no quadro E. 1. | A cada lote/remessa |
| Especificidade | Testar os soros anti-D com hemácias "O" RhD negativo (suspensão a 3-5%). Não deve haver aglutinação, visto que não há antígeno específico para promovê-la nos testes realizados. | A cada lote/remessa |
E.1. Parâmetros de intensidade de aglutinação e título esperados para os antissoros anti-D
| Antissoro | Fenótipos das hemácias utilizados | Intensidade mínima de aglutinação sem diluição | Avidez (suspensão de hemácias a 40-50%) | Título |
| Anti-D Cor: incolor | "O" R0r (Dccee) | 3+ | até 30'' | 32 |
| "O" R1r (DCcee) | 3+ | até 30'' | 32 | |
| "O" R2r (DccEe) | 3+ | até 30'' | 32 |
* Deve-se utilizar, no mínimo, 1 hemácia de cada fenótipo.
OBS. Para os itens D e E: os parâmetros descritos referem-se à técnica em tubo. Para reagentes utilizados em outras metodologias, avalia-se apenas a potência (intensidade de aglutinação) e especificidade.
F. Inspeção laboratorial dos reagentes: Antiglobulina Humana (AGH)
| Parâmetros | Especificações | Frequência |
| Potência: intensidade de aglutinação | Pode ser avaliada pela intensidade da aglutinação da AGH com hemácias O RhD positivo (preferencialmente R0r Dccee) sensibilizadas "in vitro" com anticorpos da classe IgG (plasma humano com anti-D ou soro comercial anti-D). Realizar o Teste Direto da Antiglobulina (Coombs direto) com as hemácias sensibilizadas (suspensão a 3-5% ou a recomendada pelo fabricante). A intensidade mínima de aglutinação esperada é de 3+ | a cada lote/remessa |
| Especificidade | O antissoro não deve reagir com hemácias que não estejam sensibilizadas com anticorpos IgG e/ou complemento. Testar a AGH realizando o Teste Direto de Antiglobulina (Coombs direto) com 3 hemácias distintas não sensibilizadas (suspensão a 3-5% ou a recomendada pelo fabricante). Não deve haver aglutinação ou hemólise. | a cada lote/remessa |
G. Inspeção laboratorial dos reagentes: hemácias utilizadas na pesquisa de anticorpos irregulares antieritrocitários
| Parâmetros | Especificações | Frequência |
| Potência: intensidade de aglutinação | Testar hemácias do reagente com soro ou plasma com anticorpo irregular com especificidade e padrão de reatividade conhecidos. A intensidade mínima de aglutinação obtida para qualificar o reagente de hemácias é de 2+. | a cada lote/remessa |
| Especificidade | Testar hemácias do reagente com soro ou plasma O sem anticorpos irregulares. Não deve ocorrer aglutinação. | a cada lote/remessa |
H. Inspeção visual das colunas de aglutinação e/ou microplacas:
| Parâmetros | Especificações | Frequência |
| Conteúdo dos microtubos | Totalmente sedimentados, aspecto homogêneo e solução tampão acima da coluna. Não devem apresentar sinais de ressecamento, partículas em suspensão e bolhas de ar. O nível do gel ou das pérolas em todos os microtubos deve ser de 2/3. O nível do tampão deve estar entre 1 a 2 mm acima do gel ou pérola de vidro. | a cada lote/remessa e antes do uso. |
| Lacres de alumínio dos microtubos | Sem perfurações ou irregularidades. Na retirada do lacre é preciso observar, na parte inferior da folha de alumínio, as marcas impressas das bordas dos orifícios dos microtubos que indicam o fechamento correto. | a cada lote/remessa e antes do uso. |
| Conteúdo das microplacas | Conteúdo totalmente sedimentado e aspecto homogêneo, quando aplicável | a cada lote/remessa e antes do uso. |
| Lacre das microplacas | Totalmente vedado, sem perfurações. | a cada lote/remessa e antes do uso. |
Observações:
1) todos os testes de controle de qualidade de reagentes devem ser registrados em formulários específicos. Estes devem informar o nome do reagente, fabricante, lote, validade, resultados dos testes e responsável pela execução do teste;
2) os reagentes que estiverem fora das especificações técnicas descritas acima não devem ser utilizados na rotina. Registrar as não conformidades e investigar as causas das inadequações; e
3) recomenda-se que serviços de hemoterapia que utilizarem outros reagentes elaborem procedimentos de controle de qualidade, porém sem caráter obrigatório.
ANEXO IX
(Anexo 8 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 8 DO ANEXO IV-B
CONTROLE DE QUALIDADE DE REAGENTES DE SOROLOGIA
Art. 1º O serviço de hemoterapia adotará ferramentas de boas práticas para a avaliação, manipulação e monitoração que garantam a qualidade dos serviços prestados.
Parágrafo único. O controle do processo da triagem sorológica compreenderá:
I - a qualificação inicial;
II - a qualificação dos lotes/remessa de reagentes;
III - o monitoramento diário;
IV - a qualificação periódica de equipamentos; e
V - as manutenções preventiva e corretiva.
Art. 2º Os conjuntos diagnósticos (kits) serão aprovados antes da aquisição ou do início de utilização.
§ 1º Durante a avaliação será utilizado, no mínimo, um lote do reagente em teste.
§ 2º Serão testados os equipamentos e software, verificando se apresentam segurança em todo o processo.
§ 3º Serão utilizadas amostras de sangue com resultados conhecidos e caracterizadas laboratorialmente ou painéis comerciais.
§ 4º Para a aprovação dos conjuntos diagnósticos serão avaliados:
I - a sensibilidade, que deverá ter valor de 100% (cem por cento), não sendo aceito nenhum falso negativo; e
II - a especificidade, que deverá ser acima de 99% (noventa e nove por cento).
§ 5º O serviço de hemoterapia poderá utilizar como método de aprovação antes da aquisição ou início da utilização informações obtidas de outros serviços de hemoterapia, relatórios ou informações da bula disponibilizados pelo fornecedor ou, ainda, publicações científicas.
§ 6º No momento da aquisição ou início de utilização dos kits, equipamentos ou softwares, os fornecedores apresentarão:
I - certificado de registro de produto;
II - certificado de registro dos equipamentos, quando aplicável;
II - proposta de capacitação para os recursos humanos envolvidos no processo; e
III - plano de manutenção corretiva, preventiva e de qualificação para cada equipamento.
§ 7º No momento do recebimento dos kits, equipamentos e softwares, será realizada, em cada lote e em cada remessa, inspeção antes do início da utilização ou concomitante com a rotina para verificar se estão em conformidade com o solicitado, considerando:
I - reagentes: integridade da embalagem, bula e respectivas atualizações, nome dos reagentes, condições de acondicionamento e transporte, lote e validade;
II - controle de lote/remessa: utilização de amostras com resultados conhecidos e caracterizadas laboratorialmente ou painéis comerciais; e
III - equipamentos e software: deverão estar em conformidade com a avaliação que foi realizada antes da aquisição.
Art. 3º O Controle de Qualidade Interno Positivo - CQIP será realizado para todos os marcadores de infecções transmissíveis pelo sangue com a finalidade de evidenciar a perda da sensibilidade dos ensaios, identificar variações lote a lote e remessa a remessa e detectar erros aleatórios ou sistemáticos.
§ 1º O CQIP será adquirido ou produzido obedecendo os critérios de boas práticas.
§ 2º O CQIP será caracterizado e validado previamente quando for de produção interna.
§ 3º Em cada corrida será usado, no mínimo, um CQIP e os resultados não conformes deverão ser formalmente analisados, por profissional qualificado, antes da liberação da rotina.
§ 4º Nas ações para caracterização das bolsas de plasma positivo para produção do CQIP, a validação deste compreenderá a testagem por, no mínimo, duas metodologias diferentes em que pelo menos uma seja diferente da utilizada na rotina.
§ 5º É recomendável a utilização de uma metodologia confirmatória na validação do CQIP se disponível.
§ 6º O valor de leitura do CQIP deve estar na faixa de 1,5 (um vírgula cinco) a 4,5 (quatro vírgula cinco) vezes o valor do ponto de corte do ensaio (cut off) testado na metodologia específica.
§ 7 º No caso de CQIP para métodos de floculação (VDRL/RPR),será utilizado plasma com resultado reagente na triagem sorológica para sífilis, com título mínimo de 1/16 (um dezesseis avos) e teste treponêmico positivo.
§ 8 º Os CQIP serão armazenados em condições que garantam sua estabilidade.
§ 9º Se armazenadas congeladas, as alíquotas do CQIP a serem utilizadas serão descongeladas uma única vez, em virtude da possibilidade de ocorrência de precipitação de imunoglobulinas e consequente alteração do padrão de reatividade.
§ 10. A determinação do coeficiente de variação - CV da amostra de CQIP para cada marcador de infecções transmissíveis pelo sangue deve ser monitorada.
Art. 4º O laboratório deve dispor de mecanismos que permitam a rastreabilidade dos procedimentos executados, considerando:
I - o recebimentos das amostras;
II - equipamentos;
III - fabricante, nome, lote e validade dos conjuntos diagnósticos;
IV - resultados dos testes laboratoriais;
V - profissionais envolvidos; e
VI - resultados dos CQIP.
ANEXO X
(Anexo 9 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 9 DO ANEXO IV-B
CONTROLE DE QUALIDADE DE REAGENTES DE TESTE DE DETECÇÃO DE ÁCIDO NUCLEICO (NAT) PARA HIV, HCV E HBV
Art. 1º O serviço de hemoterapia adotará ferramentas de boas práticas para a avaliação, manipulação e monitoração dos testes de detecção de ácido nucleico, que garantam a qualidade dos serviços prestados.
Parágrafo único. O controle do processo da triagem NAT compreenderá:
I - a qualificação inicial;
II - a qualificação dos lotes/remessas de reagentes;
III - o monitoramento diário;
IV - a qualificação periódica de equipamentos; e
V - as manutenções preventiva e corretiva de equipamentos.
Art. 2º O NAT para HIV, HCV, HBV e malária, a ser utilizado pelo serviço de hemoterapia, deve ser capaz de detectar em 95% (noventa e cinco por cento) das vezes 600 UI/mL para HCV, 600 cópias/mL para HIV, 300 UI/mL para HBV e 1.200 cópias/mL para malária na amostra do doador.
Parágrafo único. A sensibilidade do teste e o número de amostras do pool serão definidos em conjunto para atender à sensibilidade da amostra do doador.
Art. 3º Os conjuntos diagnósticos (kits) serão aprovados antes da aquisição ou do início de utilização.
§ 1º Durante a avaliação será utilizado, no mínimo, um lote do reagente em teste.
§ 2º Serão testados os equipamentos e software, verificando se apresentam segurança em todo o processo.
§ 3º Serão utilizadas amostras de sangue com resultados conhecidos e caracterizadas laboratorialmente ou painéis comerciais.
§ 4º Para a aprovação dos conjuntos diagnósticos serão avaliados:
I - a sensibilidade, em conformidade com o definido no art. 2 º deste Anexo; e
II - a especificidade, que deverá ser acima de 99% (noventa e nove por cento).
§ 5º O serviço de hemoterapia poderá utilizar como método de aprovação antes da aquisição ou início da utilização informações obtidas de outros serviços de hemoterapia, relatórios ou informações da bula disponibilizados pelo fornecedor ou, ainda, publicações científicas.
§ 6º No momento da aquisição ou início de utilização dos kits, equipamentos ou softwares, os fornecedores apresentarão:
I - certificado de registro de produto;
II - certificado de registro dos equipamentos, quando aplicável;
III - proposta de capacitação para os recursos humanos envolvidos no processo; e
IV - plano de manutenção corretiva, preventiva e de qualificação para cada equipamento.
§ 7º No momento do recebimento dos kits, equipamentos e softwares, será realizada, em cada lote e em cada remessa, inspeção antes do início da utilização ou concomitante com a rotina para verificar se estão em conformidade com o solicitado, considerando:
I - reagentes: integridade da embalagem, bula e respectivas atualizações, nome dos reagentes, condições de acondicionamento e transporte, lote e validade;
II - controle de lote/remessa: utilização de amostras com resultados conhecidos e caracterizadas laboratorialmente ou painéis comerciais; e
III - equipamentos e software: deverão estar em conformidade com a avaliação que foi realizada antes da aquisição.
Art. 4º CQIP tem a finalidade de evidenciar a perda da sensibilidade dos ensaios, identificar variações lote a lote e remessa a remessa e detectar erros aleatórios ou sistemáticos.
§ 1º O CQIP será adquirido ou produzido obedecendo os critérios de boas práticas.
§ 2º O CQIP será caracterizado e validado previamente quando for de produção interna.
§ 3º O CQIP pode ser obtido por meio de diluições seriadas de plasma com resultados sorológicos e de NAT positivos (pool e single) para os marcadores empregados na detecção.
§ 4º Deverá ser estabelecido um valor de corte para o CQIP, considerando a diluição utilizada.
§ 5º As amostras do CQIP devem ser armazenadas em condições que garantam a sua estabilidade;
§ 6º O CQIP deve ser testado em todas as rotinas, nas mesmas condições das amostras e com os mesmos procedimentos adotados na rotina;
§ 7º Os resultados não conformes deverão ser formalmente analisados, por profissional qualificado, antes da liberação da rotina.
Art. 5º O laboratório deve dispor de mecanismos que permitam a rastreabilidade dos procedimentos executados, considerando:
I - o recebimentos das amostras;
II - equipamentos;
III - fabricante, nome, lote e validade dos conjuntos diagnósticos;
IV - resultados dos testes laboratoriais;
V - profissionais envolvidos; e
VI - resultados dos CQIP.
ANEXO XI
(Anexo 10 do Anexo IV-B à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
ANEXO 10 DO ANEXO IV-B
CONDIÇÕES PARA TRANSPORTE DE SANGUE TOTAL E COMPONENTES SANGUÍNEOS
| Condições de transporte | Sangue total para processamento | Concentrado de hemácias | Plasma fresco congelado | Crioprecipitado | Concentrado de plaquetas |
| Temperatura de transporte | 20 º C a 24 o C (permite a produção de CP) ou 1°C a 10°C (não permite a produção de CP). | 1ºC a 10 o C | Manter estado congelado ou 1 o C a 10 o C, se descongelado para fins transfusionais. | Manter estado congelado ou 20ºC a 24 o C, se descongelado para fins transfusionais | O mais próximo possível da temperatura de 20ºC a 24 o C |
| Material refrigerante recomendado | Gelo reutilizável ou placas para resfriamento e manutenção de temperatura entre 20-24ºC | Gelo reutilizável | Gelo seco ou Gelo reutilizável | Gelo seco ou Gelo reutilizável | Somente em condições de alta temperatura: Gelo reutilizável |
| Tempo máximo de transporte | 18 horas | 24 horas | 24 horas | 24 horas 6 horas, se descongelado | 24 horas |
ANEXO XII
(Anexo IV-C à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
DA OPERACIONALIZAÇÃO DO NAT EM SERVIÇOS DE HEMOTERAPIA
CAPÍTULO I
DOS CRITÉRIOS PARA REALIZAÇÃO DOS TESTES ÁCIDOS NUCLÉICOS
Art. 1º Ficam definidos na forma do presente regulamento, os critérios para realização dos testes NAT, por todos os órgãos e entidades que executam atividades hemoterápicas em todo o território nacional no âmbito do SINASAN.
Art. 2º É permitido o emprego de pool de amostras para testes de pesquisa de NAT para detecção de infecções transmissíveis pelo sangue.
§ 1º O sangue total e seus componentes não serão transfundidos antes da obtenção de resultados finais não reagentes/negativos, nos testes de detecção para:
I - HBV;
II - HCV;
III - HIV; e
IV - Plasmodium ssp (malária).
§ 2º Os testes NAT utilizados pelos serviços de hemoterapia, devem ser capazes de detectar em 95% (noventa e cinco por cento das vezes) das vezes na amostra do doador:
I - Para HCV: 600 UI/mL;
II - Para HIV: 600 cópias/mL;
III - Para HBV: 300 UI/mL, e
IV - Para Plasmodium ssp (malária): 1.200 cópias/mL.
§ 3º A sensibilidade analítica do teste e o número de amostras do pool serão definidos em conjunto para atender à sensibilidade da amostra do doador.
§ 4º A permissão de que trata o caput também poderá ser aplicada para testes NAT para pesquisa de outras infecções transmissíveis pelo sangue.
CAPÍTULO II
DEFINIÇÃO DOS SERVIÇOS DE HEMOTERAPIA HABILITADOS PARA REALIZAÇÃO DO PROCEDIMENTO TESTES DE ÁCIDOS NUCLEICOS EM AMOSTRAS DE SANGUE NA TRIAGEM DE DOADOR
Art. 3º O Sistema Único de Saúde disponibilizará os serviços de testagem NAT, fornecido pelo Bio-Manguinhos/Fiocruz para triagem de amostras de doadores, relacionadas às bolsas de sangue e componentes destinadas ao atendimento de saúde público e privado de pacientes, no âmbito do SUS e da saúde complementar.
§ 1 º Os serviços de hemoterapia que realizam os testes NAT para a prestação deste serviço são habilitados como Sítios Testadores NAT - SIT-NAT, habilitados pela Coordenação-Geral de Sangue e Hemoderivados do Departamento de Atenção Especializada Temáticas da Secretaria de Atenção Especializada à Saúde do Ministério da Saúde, inclusive para recebimento do ressarcimento pelo procedimento relativo realização da testagem das amostras provenientes de coletas de sangue de doadores.
§ 2º A habilitação dos SIT-NAT será definida pela Coordenação-Geral de Sangue e observando os critérios:
I - centralização de maior quantitativo de amostras processadas;
II - maior número de doações;
III - melhor acesso logístico regional;
IV - critérios epidemiológicos e sanitários regionais;
V - área física disponível para os equipamentos da plataforma NAT; e
VI - profissionais capacitados para realização do NAT.
§ 3º As regras para implantação da plataforma, seu funcionamento e operacionalização dos testes NAT citados no caput, serão orientadas pelo Ministério da Saúde.
§ 4º Os SIT-NATs serão responsáveis pela realização da testagem das amostras de sangue de doadores relativas às bolsas de sangue e componentes destinadas ao atendimento de saúde público e privado de pacientes, no âmbito do SUS e da saúde suplementar, cujos serviços de hemoterapia produtores estejam inseridos em uma determinada área de abrangência, que pode ser a totalidade ou parte de um Estado, ou ainda, abranger mais de um Estado, conforme definição do Ministério da Saúde.
§ 5º A responsabilidade pela testagem NAT nas amostras encaminhadas pelas Unidades Referenciadoras de Amostras - URA e Unidades Coletoras de Amostras - UCA, ocorrerá a partir do recebimento das mesmas pelo respectivo SIT-NAT.
§ 6º Em situações de contingência, para que não haja a interrupção na realização do teste, o Ministério da Saúde definirá os SIT-NATs que farão atendimento contingencial da área afetada.
§ 7º Compreendem os casos de contingências, o remanejamento, coleta e transporte de amostras biológicas destinadas ao teste NAT, entre os SIT-NATs, em caso de problemas técnicos e/ou operacionais que impeçam momentaneamente a realização do teste em um referido SIT-NAT.
Art. 4º Os SIT-NATs habilitados deverão formalizar contratos ou convênios com os serviços de hemoterapia de sua área de abrangência, a fim de definir as responsabilidades entre as partes, para realização da testagem.
§ 1º Os serviços de hemoterapia, públicos ou privados, podem optar por outro fornecedor de testes NAT de sua preferência, desde que seja garantida a realização da testagem para todas as amostras de sangue de doadores com recursos e condições próprias, atendendo os requisitos deste regulamento.
§ 2º Os testes realizados pelos SIT-NATs, relativos às amostras provenientes de coletas de bolsas de sangue e componentes utilizados na prestação de serviço de saúde privados não contratualizados com o SUS, não poderão ser cobrados dos usuários/clientes.
CAPÍTULO III
DOS PROCEDIMENTOS PARA UTILIZAÇÃO DO GERENCIADOR DO SISTEMA MULTICÊNTRICO DO NAT PELOS SERVIÇOS DE HEMOTERAPIA - GSM-NAT
Art. 5º É obrigatório o uso de sistema informatizado disponível para o gerenciamento da realização dos testes NAT por todos os serviços de hemoterapia, públicos ou privados, que utilizem o teste disponibilizado pelo Sistema Único de Saúde (SUS) de que trata o art. 3º.
§ 1º O sistema tem por objetivo reunir e intercambiar dados entre os fornecedores e os usuários do serviço de testagem NAT no âmbito do SUS, bem como registrar a liberação e a disponibilização dos resultados dos exames, com as seguintes finalidades adicionais:
I - apoiar a logística de distribuição e de envio das amostras;
II - promover o acompanhamento da rotina de realização dos testes NAT e o intercâmbio de resultados;
III - organizar o fluxo de investigação de janelas imunológicas identificadas; e
IV - monitorar os indicadores da testagem NAT no âmbito do SUS.
§ 2º O sistema de informação deverá ser alimentado de forma contínua a partir dos registros inseridos pelos serviços de hemoterapia e pelos laboratórios executores da testagem - SIT-NAT.
ANEXO XIII
(Anexo IV-D à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
DO PROGRAMA DE AVALIAÇÃO EXTERNA DA QUALIDADE EM SOROLOGIA, IMUNO-HEMATOLOGIA E CONTROLE DE QUALIDADE NA PRODUÇÃO DE HEMOCOMPONENTES E TESTES DE ÁCIDOS NUCLEICOS
Art. 1º Fica instituído o Programa de Avaliação da Externa da Qualidade - AEQ em Sorologia, NAT, lmuno-hematologia e Controle de Qualidade na Produção de Hemocomponentes para avaliação de proficiência dos laboratórios dos serviços de hemoterapia que realizam exames de qualificação do sangue do doador, testes pré-transfusionais e controle de qualidade na produção de hemocomponentes, do qual deverão participar todos os serviços de hemoterapia púbicos e contratados ao SUS.
§1º O Programa de AEQ, de que trata o caput, é destinado aos serviços de hemoterapia, públicos e privados contratados pelo SUS e filantrópicos sem fins lucrativos, que executam testes para qualificação do sangue de doadores de sangue, testes pré-transfusionais e produção de hemocomponentes.
§ 2º O Programa de AEQ é coordenado pela Coordenação-Geral de Sangue e Hemoderivado, sendo orientado a partir do presente regulamento.
§ 3º Para fins da operacionalização do Programa de AEQ, a Coordenação-Geral de Sangue e Hemoderivados poderá divulgar comunicações e orientações técnicas pertinentes à temática.
Art. 2º Aos gestores do SUS, responsáveis por prover a gestão, coordenação e articulação das ações da área de sangue, componentes e derivados na respectiva área de abrangência da Rede de Serviços de Hemoterapia, dos Estados e Distrito Federal, caberá o monitoramento do desempenho das avaliações de proficiência dos serviços de hemoterapia de sua respectiva área de abrangência e a avaliação da necessidade de prover apoio técnico para ações corretivas e/ou de melhoria.
Art. 3º Caberá à Anvisa, por meio do Sistema Nacional de Vigilância Sanitária, estabelecer os requisitos sanitários para fiscalização da participação dos serviços de hemoterapia no programa de AEQ ou em programas similares de proficiência de laboratórios, bem como apoiar as demais ações dos Programas de AEQ, quando necessário.
ANEXO XIV
DO RESSARCIMENTO DE CUSTOS OPERACIONAIS DE SANGUE E HEMOCOMPONENTES AO SUS, QUANDO HOUVER FORNECIMENTO AOS NÃO-USUÁRIOS DO SUS E INSTITUIÇÕES PRIVADAS DE SAÚDE
(Anexo IV-E à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017)
CAPÍTULO I
DOS CRITÉRIOS PARA O FORNECIMENTO DE SANGUE E HEMOCOMPONENTES NO SUS
Art. 1º O sangue e os componentes obtidos pelo SUS, diretamente nos serviços de hemoterapia públicos ou privados contratados, serão destinados prioritariamente ao atendimento de usuários do próprio SUS.
§ 1º Os serviços de hemoterapia públicos do SUS deverão ser capacitados e estruturados para atender integralmente à demanda de fornecimento de hemocomponentes para o próprio SUS.
§ 2º A contratação pelo SUS de serviços de hemoterapia privados, para complementação da rede pública, somente será admitida quando comprovada pelo gestor local a insuficiência dos serviços públicos, devendo ser autorizada pelos respectivos Conselhos Estaduais, ouvido o coordenador estadual da rede de serviços de hemoterapia.
§ 3º Os gestores estaduais e municipais do SUS, no âmbito dos respectivos sistemas estaduais de sangue, componentes e hemoderivados, deverão reavaliar a necessidade de manutenção dos contratos com serviços de hemoterapia privados, bem como a respectiva programação físico-orçamentária dos serviços privados contratados, limitando-a ao estritamente necessário ao atendimento da demanda do SUS não absorvida pelos serviços de hemoterapia da rede pública, submetendo-a à aprovação do respectivo Conselho de Saúde.
Art. 2º Os serviços de hemoterapia públicos ou privados contratados pelo SUS, poderão fornecer sangue e componentes destinados a pacientes e serviços assistenciais privados nas seguintes hipóteses:
I - quando a rede assistencial do SUS não possuir demanda para a utilização de todos os hemocomponentes produzidos e tiver sido garantida a manutenção no serviço de hemoterapia de um estoque mínimo de segurança;
II - em situação de emergência, calamidade pública ou outra necessidade imprevisível, devidamente atestada pelo gestor público responsável; ou
III - quando houver a necessidade de sangue ou componente raro.
Parágrafo único. O estoque mínimo de hemocomponentes será definido pelo gestor estadual ou municipal do SUS, em conjunto com as direções de cada um dos serviços de hemoterapia, em conformidade com o Plano Diretor Estadual de Sangue, ainda, com base nas premissas dos parâmetros para o dimensionamento das necessidades da rede de serviços de hematologia e hemoterapia, conforme estabelecido na Seção VII - Hematologia e Hemoterapia, dos critérios e parâmetros assistenciais para o planejamento e programação de ações e serviços de saúde no âmbito do SUS, de que se trata os artigos 102 a 106 da Portaria de Consolidação nº 1, de 28 de setembro de 2017, ou ainda nas séries históricas estaduais de uso de hemocomponentes em estados que contem com esse acompanhamento.
Art. 3º O fornecimento de hemocomponentes por serviços de hemoterapia públicos a outros serviços de saúde, deverá ocorrer mediante a celebração de contrato/convênio estabelecido entre o gestor estadual do SUS e o serviço de hemoterapia público estadual, e deste com o interessado, e que:
I - seja reproduzido o disposto no art. 2º;
II - sejam introduzidos controles para a rastreabilidade das bolsas de sangue e componentes fornecidas, especialmente, para a identificação do paciente em que foi transfundida e a natureza de seu vínculo com a instituição (SUS, saúde suplementar ou assistência particular); e
III - sejam estipuladas sanções, inclusive pecuniárias, para o não fornecimento de informações sobre o destino das bolsas de sangue e componentes, assim como informações incorretas ou incompletas conforme o previsto no art. 4º, § 2º.
Art. 4º Os custos referentes à coleta, ao processamento, à realização de exames de triagem incorridos pelo SUS na obtenção do sangue e componentes fornecidos a serviços de hemoterapia ou assistenciais para aplicação em pacientes privados, inclusive da saúde suplementar, serão ressarcidos ao Fundo Estadual ou Municipal de Saúde, da seguinte forma:
I - em serviço de hemoterapia da administração pública, onde existem mecanismos de ressarcimento direto, esse deve ser feito ao serviço fornecedor;
II - na inexistência dos mecanismos de ressarcimentos de que dispõe o inciso I, o ressarcimento deverá ser feito ao Fundo Estadual de Saúde com garantia de repasse ao serviço produtor por meio do gestor estadual; e
III - os procedimentos referentes à produção dos hemocomponentes em questão não serão faturados ao SUS.
Parágrafo único. Os serviços de saúde que atendam a pacientes do SUS e a pacientes privados, inclusive da saúde suplementar, deverão manter estrito controle do destino das bolsas de sangue e componentes recebidas de serviços de hemoterapia do SUS, sejam públicos ou privados contratados, para fins controle e eventual fiscalização.
Art. 5º O serviço de hemoterapia ou de assistência à saúde que cobre de seus pacientes ou das instituições de saúde suplementar qualquer valor pelo fornecimento ou transfusão de bolsas de sangue e componentes deverá informar ao paciente o custo específico dos insumos, materiais, exames laboratoriais, sorológicos, de ácidos nucléicos e imuno-hematológicos incorridos, bem como dos honorários por serviços médicos, conforme o previsto no art. 2º, parágrafo único, da Lei nº 10.205, de 21 de março de 2001.
Parágrafo único. No caso da bolsa de sangue ou componente ser originária de serviço de hemoterapia público, ou privado contratado, anteriormente à execução do procedimento hemoterápico, o paciente deverá ser informado do custo assumido perante o poder público, além dos demais itens mencionados no caput deste artigo, acrescidos na própria instituição, se for o caso.
CAPÍTULO II
DO RESSARCIMENTO DE CUSTOS OPERACIONAIS DE SANGUE E HEMOCOMPONENTES AO SUS, QUANDO HOUVER FORNECIMENTO AOS NÃO-USUÁRIOS DO SUS E INSTITUIÇÕES PRIVADAS DE SAÚDE
Art. 6º Os valores de referência para fins de ressarcimento aos serviços de hemoterapia públicos do SUS, de procedimentos para atendimento hemoterápico aos não-usuários do SUS e instituições privadas de saúde devem ser pactuados pelo gestor estadual ou municipal do SUS, em conjunto com as direções de cada um dos serviços de hemoterapia.
Art. 7º Fica estabelecido, na forma do Anexo 1 deste Anexo IV-E, os instrumentos/indicadores de controle e avaliação de serviços prestados aos não-usuários do SUS e a instituições privadas de saúde.
Parágrafo único. Os instrumentos/indicadores do Anexo 1 deste Anexo IV-E, de que trata o caput, podem ser ampliados a critério dos gestores estaduais e municipais do SUS, para o aperfeiçoamento dos controles e avaliações correspondentes.
Art. 8º Fica estabelecido, na forma do Anexo 2 deste Anexo IV-E, o modelo de abatimento da produção direcionada para atendimento hemoterápico aos não-usuários do SUS e a instituições privadas de saúde daquela apresentada mensalmente ao SUS.
ANEXO XV
INSTRUMENTO DE CONTROLE E AVALIAÇÃO DE SERVIÇOS PRESTADOS NÃO-SUS (INDICADORES)
(Anexo 1 do Anexo IV-E à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017
ANEXO 1 DO ANEXO IV-E
Indicadores de acompanhamento do fornecimento de sangue por unidades públicas a pacientes não-SUS.
1 - Taxa de estoque de segurança:
[Nº de CH liberados] - [Nº de CH transfundidos] X 100
Nº de CH transfundidos
Avaliação de período de 180 (cento e oitenta) dias.
O serviço público pode absorver novas demandas de atendimento não-SUS se apresentar taxa 10% (dez por cento) de acordo com o número de coletas no último ano. Valores inferiores a 10% (dez por cento) deverão ser justificados no relatório de avaliação e controle (Anexo III).
2 - Percentual de coletas na população da região de abrangência:
Nº de Coletas de ST realizadas na região de abrangência em 12 meses X 100
População estimada na região
O serviço público para absorver novas demandas deverá ter a porcentagem < 3% (três por cento).
3 - Percentual de Transfusões realizadas em pacientes não- SUS:
Total de hemocomponentes transfundidos não-SUS X 100
Total de hemocomponentes transfundidos no período
Indicador de acompanhamento do atendimento não-SUS para a rede de serviços de hemoterapia.
ANEXO XVI
PROPOSTA DE DEMONSTRATIVO DE ABATIMENTO DOS SERVIÇOS PRESTADOS A NÃO-SUS DOS SERVIÇOS PRESTADOS AO SUS
(Anexo 2 do Anexo IV-E à Portaria de Consolidação GM/MS nº 5, de 28 de setembro de 2017
ANEXO 2 DO ANEXO IV-E
1. Modelo de proposta de fração de abatimento
Componentes obtidos a partir de unidade de Sangue Total (± 450 mL)
| Componente | Fração de abatimento de cada módulo da tabela SUS |
| Concentrado de Hemácias | 0,5 |
| Concentrado de Plaquetas Randômico | 0,2 |
| Plasma | 0,3 |
| Crioprecipitado | 0,2 |
| Coleta por aférese | 1,0 |
| Alíquotas de concentrados de Hemácias | 0,5 |
2. Procedimentos que devem ser abatidos:
| Módulo a serem descontados | |
| 03.06.01.003-8 | TRIAGEM CLÍNICA DE DOADOR (A) DE SANGUE |
| 03.06.01.001-1 | COLETA DE SANGUE P/ TRANSFUSAO |
| 03.06.01.002-0 | COLETA DE SANGUE P/ TRANSFUSAO (C/ PROCESSADORA AUTOMATICA) |
| 02.12.01.001-8 | EXAMES IMUNO-HEMATOLOGICOS EM DOADOR DE SANGUE |
| 02.12.01.005-0 | SOROLOGIA DE DOADOR DE SANGUE |
| 02.12.02.006-4 | PROCESSAMENTO DE SANGUE |
| 02.12.02.003-0 | IRRADIACAO DE SANGUE E COMPONENTES DESTINADOS A TRANSFUSAO |
Obs.: Os Códigos de referência são da atual tabela SIA/SIH - SUS e deverão ser atualizados sempre que necessário.
3. Proposta de Registro de Abatimento do Faturamento SUS Demonstrativo de Prestação de Serviços não-SUS
| I. Identificação |
| SERVIÇO DE HEMOTERAPIA: |
| Endereço: |
| CNPJ nº: |
| Inscrição Estadual nº: |
| Dirigente: |
| II. Produção (1) | |
| Módulos | Quantitativo |
| 03.06.01.003-8 - TRIAGEM CLÍNICA DE DOADOR (A) DE SANGUE | |
| 03.06.01.001-1 - COLETA DE SANGUE P/ TRANSFUSAO | |
| 03.06.01.002-0 - COLETA DE SANGUE P/ TRANSFUSAO (C/ PROCESSADORA AUTOMATICA) | |
| 02.12.01.001-8 - EXAMES IMUNO-HEMATOLOGICOS EM DOADOR DE SANGUE | |
| 02.12.01.005-0 - SOROLOGIA DE DOADOR DE SANGUE | |
| 02.12.01.006-9 - TESTE DO ÁCIDO NUCLEICO (NAT) EM AMOSTRAS DE SANGUE DO DOADOR DE SANGUE. | |
| 02.12.02.006-4 - PROCESSAMENTO DE SANGUE | |
| 02.12.02.003-0 - IRRADIACAO DE SANGUE E COMPONENTES DESTINADOS A TRANSFUSAO |
| III. Atendimento (não-SUS) | |||
| Hemocomponentes | Quantitativo | Fração de Abatimento | Quantitativo abatido |
| Sangue Total | X 1,0 | ||
| Concentrado de Hemácias | X 0,5 | ||
| Concentrado de Plaquetas | X 0,2 | ||
| Plasma | X 0,3 | ||
| Crioprecipitado | X 0,3 | ||
| TOTAL (2) | |||
| Plaquetaférese (3) | X 1,0 |
| IV. Faturamento SUS apresentado (1) - (2 e 3) | |
| Módulos | Quantitativo |
| 03.06.01.003-8 - TRIAGEM CLÍNICA DE DOADOR (A) DE SANGUE | |
| 03.06.01.001-1 - COLETA DE SANGUE P/ TRANSFUSAO | |
| 03.06.01.002-0 - COLETA DE SANGUE P/ TRANSFUSAO (C/ PROCESSADORA AUTOMATICA) | |
| 02.12.01.001-8 - EXAMES IMUNO-HEMATOLOGICOS EM DOADOR DE SANGUE | |
| 02.12.01.005-0 - SOROLOGIA DE DOADOR DE SANGUE | |
| 02.12.01.006-9 - TESTE DO ÁCIDO NUCLEICO (NAT) EM AMOSTRAS DE SANGUE DO DOADOR DE SANGUE. | |
| 02.12.02.006-4 - PROCESSAMENTO DE SANGUE | |
| 02.12.02.003-0 - IRRADIACAO DE SANGUE E COMPONENTES DESTINADOS A TRANSFUSAO | |